深度解析医学证据,lxfs.net为你支撑决策
简明总结
本研究对346例黏膜黑色素瘤患者进行322个癌症易感基因胚系测序,37例(10.7%)检出致病性变异,2例携带不止1项变异。最常涉及CHEK2(9例)、ATM(8例)及MITF(6例),74.3%的变异位于DNA损伤应答相关基因。与人群对照相比,MITF E318K及CHEK2 c.1100delC分别富集约6.0倍及6.7倍。阳性患者更常有至少2名一级亲属患恶性肿瘤(49.0%对29.1%,P=0.019),但年龄、肿瘤特征、治疗模式及总生存无显著差异。结果支持重视黏膜黑色素瘤胚系风险评估,尤其有较强一级亲属癌症家族史者;但回顾性设计、缺少匹配对照及未评估结构/非编码变异,限制因果及外显率判断,PARP抑制剂等治疗价值仍属假设。
摘要
黏膜黑色素瘤(MM)是罕见、侵袭性强的黑色素瘤亚型,结局差,风险因素仍不清楚,包括胚系致病性变异(PV)的贡献。本研究中,MD安德森癌症中心346例MM患者接受322个已知癌症易感基因胚系测序,采用Fisher精确检验,将PV频率与gnomAD及TOPMed人群对照比较。中位确诊年龄64岁,以女性(62%)及白人(84.0%)为主。解剖亚型包括胃肠道(36%)、头颈部(33%)及泌尿生殖道(31%)。具有体细胞检测结果的303例中,KIT突变最多(26%),其次NRAS(17%)、非V600 BRAF(6.6%)及BRAF V600(2.6%)。
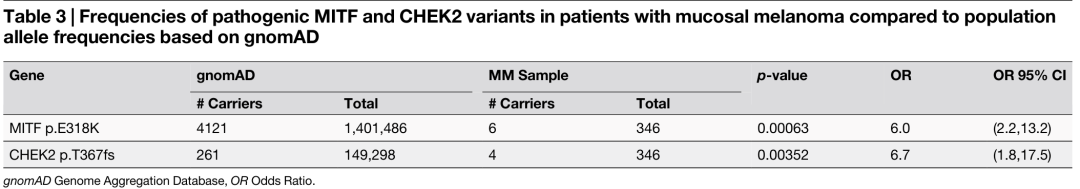
37例(10.7%)检出胚系PV,最常见于CHEK2(9例,23.0%)、ATM(8例,20.5%)及MITF(6例,15.4%)。相较人群对照,MITF p.E318K(OR 6.0,95% CI 2.2~13.2)及CHEK2 c.1100delC(OR 6.7,95% CI 1.8~17.5)显著富集。胚系PV患者更可能有至少2名患病一级亲属(49.0%对29.1%,P=0.019)。这些发现强调胚系因素对MM风险的重要贡献,并支持在该人群纳入遗传检测。
引言
MM是最罕见的黑色素瘤类型,占美国全部黑色素瘤不足1.5%。与起源于日晒皮肤黑素细胞的皮肤黑色素瘤(CM)不同,MM源于黏膜黑素细胞,最常位于头颈部(尤其鼻腔、鼻旁窦及口腔)、肛直肠及女性生殖道。MM临床特征独特,常在更晚期确诊,也常对检查点抑制剂原发耐药,预后明显差于CM,强调进一步研究发病机制的必要性。
分子上,MM缺乏CM特征性的紫外线(UV)相关突变特征,与其发生于避光部位一致。MM肿瘤突变负荷(TMB)较低,但染色体不稳定及结构变异更多,可能有助于其侵袭行为及免疫监视逃逸。此外,BRAF体细胞突变较少,KIT激活突变更常见。
虽CM和MM的体细胞突变谱已较清楚,关于遗传性黑色素瘤及癌症相关遗传综合征胚系PV的认识仍在扩大。多数胚系PV及黑色素瘤风险研究,报道的是以欧洲白人或澳大利亚队列为主的CM外显率。早期关注CDKN2A/p16、p14/ARF、CDK4及BAP1等高外显率基因。随着中低外显率基因发现及多基因面板扩大应用,PV谱扩展至端粒维持基因(TERT、POT1)、皮肤色素调节基因(MC1R、MITF)及DNA修复基因(BRCA1/2、CHEK2、TP53、ATM)。DNA修复基因PV相关CM风险研究间不一,但总体低,可能接近一般人群黑色素瘤风险。
CM胚系PV总体检出率报道为10%~15%,取决于人群是否未经筛选,或富集了显著个人/家族黑色素瘤史患者。尽管CM胚系PV和风险认识进步,MM方面研究极少。两个小系列提示MM人群胚系变异发生率高。其中一项专门研究16例癌症家族史显著的MM患者,50%检出胚系PV,CHEK2及APC最常见(各占12.5%),另有MUTYH、ATM、RB1及RECQL4个别变异。
明确MM胚系PV谱可能带来个体化风险评估、、早诊及个体化治疗机会。为填补这一空白,我们在大型、临床信息注释完善且未按黑色素瘤个人或家族史筛选的MM队列,全面分析已知癌症易感基因PV。
结果
人口学及临床特征
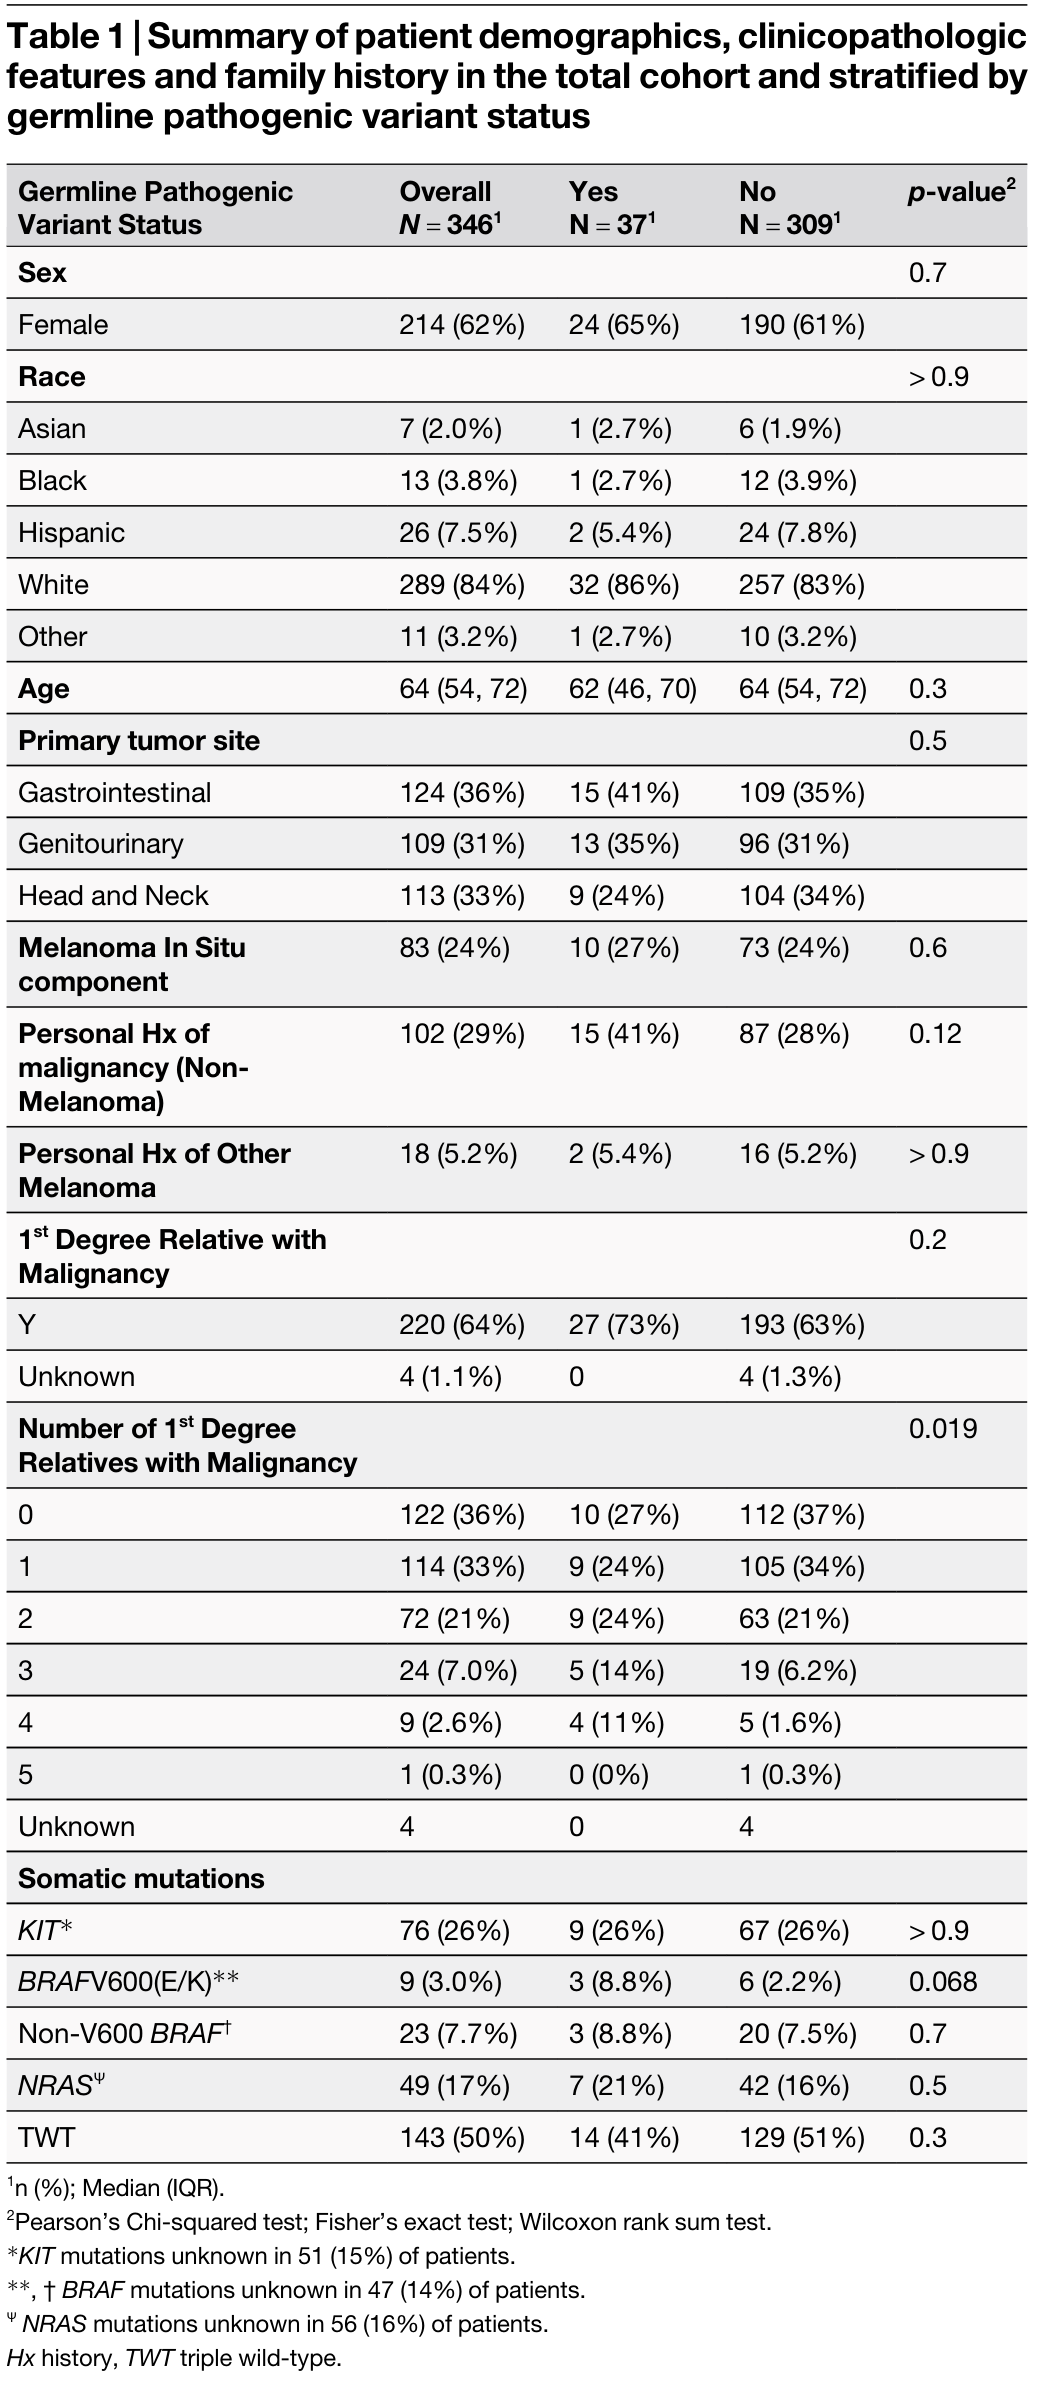
共识别346例原发MM,人口学及临床特征见表1。中位确诊年龄64岁(范围54~72),以女性(62%)为主。白人84.0%,其次西班牙裔7.5%、黑人3.8%、亚洲人2.0%。最常见解剖亚型为胃肠道36%、头颈部33%、泌尿生殖道31%。303例(87.6%)有临床体细胞检测结果。KIT突变26%,其次NRAS 17%、非V600 BRAF 6.6%、BRAF V600(E/K)2.6%。50%为三重野生型(TWT),即无BRAF、NRAS及KIT体细胞突变。
胚系致病性变异
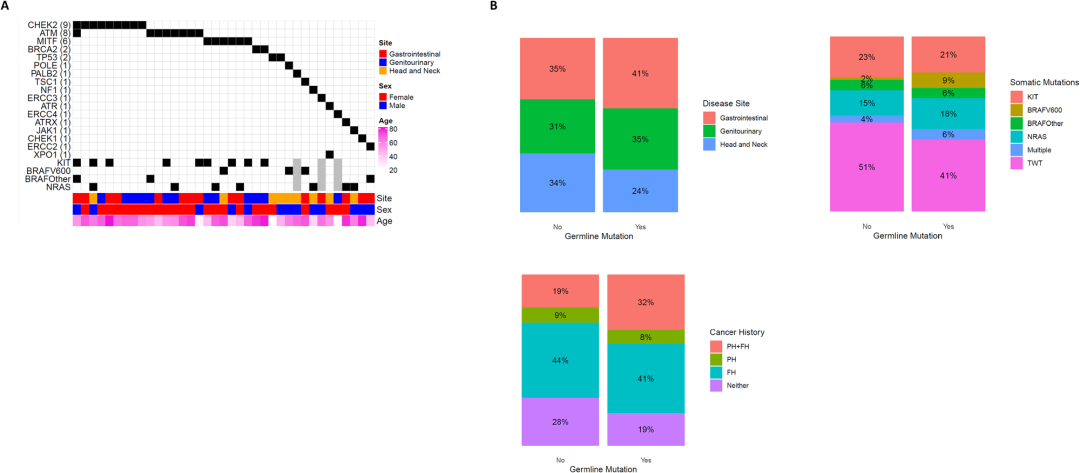
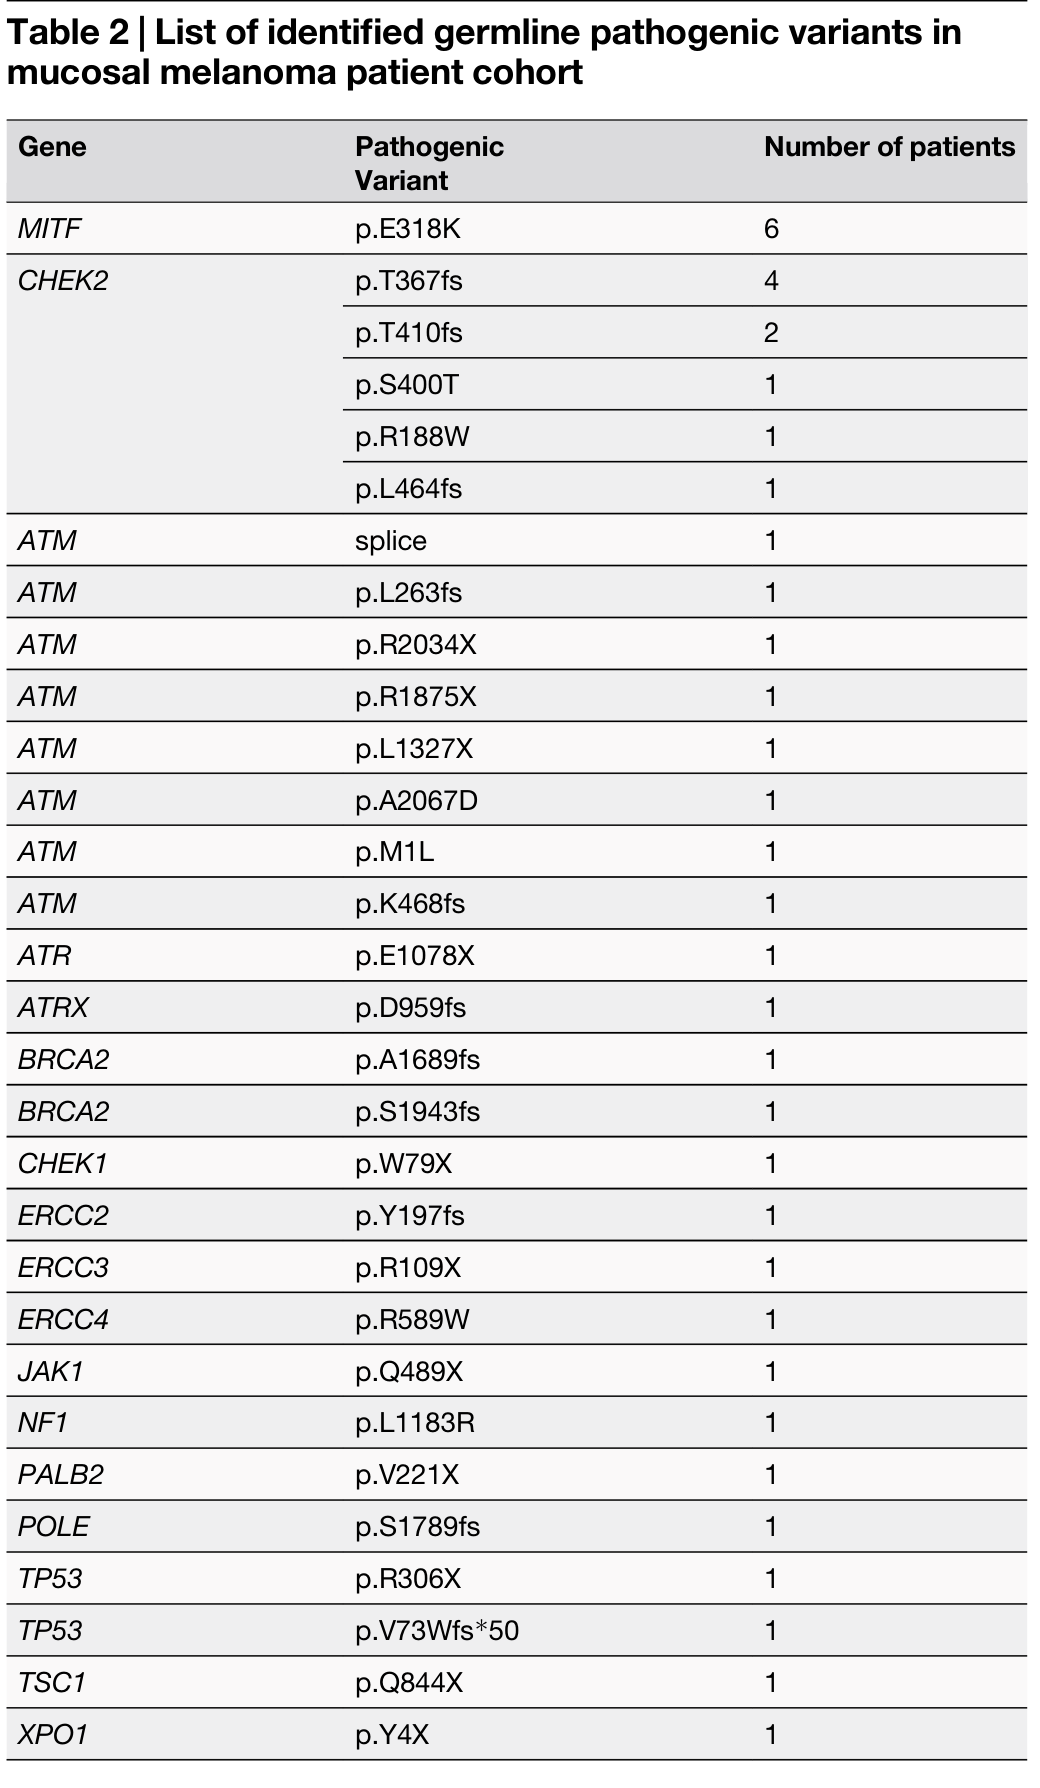
346例中37例(10.7%)检出胚系PV。多数(74.3%)位于DNA损伤应答(DDR)通路基因。2例患者携带超过1项胚系PV。所检出PV中最常见为CHEK2(9例,23.0%)、ATM(8例,20.5%)、MITF(6例,15.4%),其次BRCA2及TP53(各2例,各5.1%)(图1、表2)。最常见具体PV为MITF(c.G952A:p.E318K),6例,占全部PV 15.4%,较人群对照OR 6.0(95% CI 2.2~13.2);以及CHEK2(c.1100delC:p.T367fs),4例,占PV 10.2%,OR 6.7(1.8~17.5)(表3)。
胚系PV与临床特征及家族史的关联
有无胚系PV的MM患者,人口学及肿瘤临床病理特征无差异。具体而言,阳性与阴性队列年龄无显著差异,按DDR及非DDR基因分层亦然(补充图1)。两组KIT、NRAS及BRAF体细胞突变频率相似(图1A、B)。胚系PV患者73%有一级亲属恶性肿瘤家族史,无PV者63%。阳性队列49.0%有至少2名患病一级亲属,阴性队列29.1%(P=0.019)。阳性队列一级亲属最常见非皮肤恶性肿瘤为乳腺癌、前列腺癌、白血病、结肠癌及肾癌(补充表2)。胚系PV患者更常报告其他恶性肿瘤个人史(41%对28%),但未达统计学显著(P=0.12)。仅18例(5.2%)有其他黑色素瘤史(皮肤或眼部),且不随胚系PV状态而异。
生存结局及治疗模式
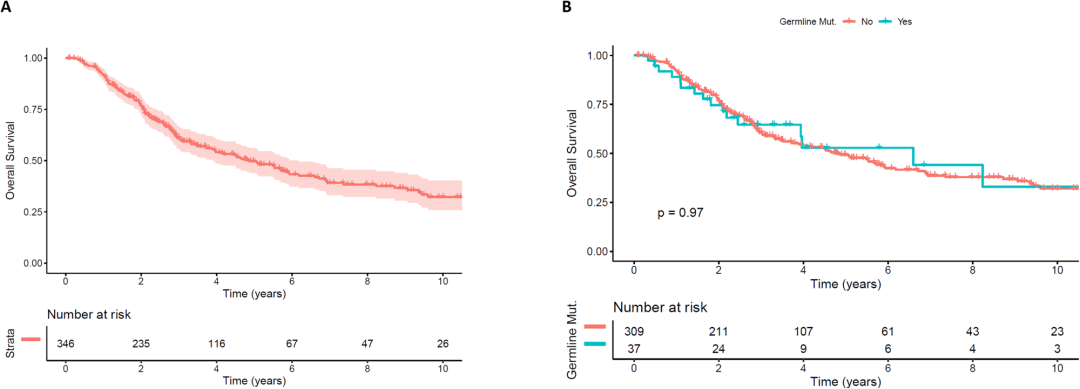
整个队列中位OS为4.9年(95% CI 3.9~6.2)(图2A),胚系PV阳性(6.6年,95% CI 3.9~N/A)及阴性(4.8年,95% CI 3.7~5.9)相似(P=0.81)(图2B)。系统治疗方面,多数接受免疫检查点抑制剂(73%),其次化疗(50%)及靶向治疗(20%)。两组治疗模式无差异(补充表3)。
讨论
据我们所知,本研究是迄今胚系PV特征分析最大的MM回顾性队列,全面分析346例患者,报告该疾病临床病理及胚系癌症易感突变谱。10.7%的胚系PV检出率超过常被用于支持临床遗传检测的5%检测前概率阈值。这强调遗传因素对MM易感性的贡献,对风险评估和监测有重要意义。
中位确诊年龄、女性为主及族裔分布与既往流行病学一致,代表美国MM人群。肿瘤最常位于胃肠道及泌尿生殖道,合计占队列70%,其余30%位于头颈。体细胞分析中KIT突变占22%,与MM中KIT改变富集的已知情况一致。
346例中10.7%检出胚系PV,与较小46例MM队列13%的结果相符;后者涉及TP53、BRCA1、BRCA2、MUYTH、POT1及CHEK2。我们最常检出CHEK2、ATM和MITF,均涉及遗传性癌症易感综合征,但其对MM易感性的贡献此前未有描述。CHEK2及ATM在DNA损伤修复中起关键作用,属中等风险基因,与乳腺癌、胰腺癌等多种癌症风险增加相关。本队列多数胚系改变影响DDR基因,提示DNA修复缺陷可能参与MM发病,也提出PARP抑制剂等靶向DNA损伤修复缺陷策略,可能对部分携带这些改变的MM患者有治疗潜力。
最常见具体胚系PV为MITF p.E318K及CHEK2 p.T367fs。鉴于队列未按癌症个人或家族史筛选,这些结果尤为值得关注。MITF p.E318K为功能获得性变异,使CM风险增加约4倍,也涉及肾细胞癌及胰腺癌。此前仅在一名有CM家族史的外阴黑色素瘤患者中报告过这一变异与MM相关。CHEK2 p.T367fs(c.1100delC)截短变异见于约1%~2%一般人群,使女性乳腺癌风险增加2倍。CHEK2 PV与CM风险的关联文献不一致,增加风险的证据不一致或有限。虽MITF及CHEK2 PV频率高,我们未见CDKN2A和BAP1等既往与遗传性CM相关的其他胚系变异,提示MM的胚系易感谱不同于CM。
研究优势包括罕见癌症中相对较大队列及严格的有害胚系变异评估,但也有局限。回顾性设计及缺少匹配人群对照,限制因果推断及准确估计变异外显率。靶向检测也无法回答此前未与人类癌症联系基因中的新胚系易感变异。分析同样未涵盖胚系结构及非编码变异。下一步计划在前瞻性队列开展全基因组关联研究(GWAS)及胚系全基因组测序,全面描述MM遗传结构。
总之,MM患者存在胚系PV,其发生率超过常用于指导临床遗传检测的阈值。结合其他近期研究,结果强调遗传癌症易感性在MM中被低估的作用,以及评估该人群胚系风险的重要性。虽需前瞻性验证,本研究为将胚系检测纳入MM多学科照护提供有力依据,尤其是一级亲属恶性肿瘤家族史显著的患者。
方法
研究人群及数据收集
通过得克萨斯大学MD安德森癌症中心机构黑色素瘤数据库,识别1991年1月1日至2023年12月30日确诊MM、且有库存外周血单个核细胞(原文PMBCs)可用于胚系测序的患者。研究符合包括《赫尔辛基宣言》在内相关伦理要求,获机构审查委员会批准,方案包括Melcore黑色素瘤组织库(LAB00-063);所有肿瘤类型及高危组织纵向生物标本采集(2014-0938);解析驱动MM风险与反应的胚系、肿瘤及外源因素(2022-0428);以及Patient Mosaic数据采集、汇总与分析(2022-0404)。所有参与者在各方案入组前均提供书面知情同意。排除CM黏膜转移及原发不明黑色素瘤。病历提取信息包括性别、年龄、种族、个人及一级亲属恶性肿瘤史,肿瘤特征包括原发部位、BRAF/NRAS/KIT临床靶向体细胞突变检测结果,以及免疫、化疗或靶向治疗史。
胚系测序及变异分类
如既往所述,以PBMC来源基因组DNA,采用322个已明确参与遗传性癌症易感基因的NGS面板测序(补充表1)。使用标准化生物信息学流程识别致病及可能致病变异。PV判定依据为ClinVar中注释为致病/可能致病、明确有害(终止获得、移码、共有剪接位点变异),和/或既往文献报道注释为致病。
统计分析
以Fisher精确检验,将队列胚系PV频率与精准医学跨组学(TOPMed)及基因组聚合数据库(gnomAD)人群等位基因频率比较。OR计算如下:pMM表示MM队列胚系PV的概率(例如原文所写MITF p.E419K),pC为TOPMed或gnomAD中胚系PV概率,则OR=[pMM/(1−pMM)]/[pC/(1−pC)]。按有无胚系PV分组,采用Pearson卡方及Wilcoxon秩和检验比较临床人口学特征。P<0.05视为统计学显著。
文献来源
Amouzegar A, Wu X, Long JP, et al. Germline variants in cancer susceptibility genes among patients with mucosal melanoma. npj Genomic Medicine. 2026;11:48. DOI: 10.1038/s41525-026-00583-y.