深度解析医学证据,lxfs.net为你支撑决策
原发性中枢神经系统淋巴瘤(PCNSL)是一种罕见且侵袭性的结外非霍奇金淋巴瘤,局限于中枢神经系统,包括脑、软脑膜、脊髓和眼。尽管以大剂量甲氨蝶呤为基础的诱导治疗仍是一线治疗的基石,但长期疾病控制仍然具有挑战性,尤其是在老年或体弱患者以及复发或难治性疾病患者中。近期的基因组和多组学研究通过识别 MYD88、CD79B、PIM1、PRDM1、CDKN2A/B、HLA 相关基因、B2M、CIITA 和检查点位点的反复改变,重塑了对 PCNSL 的生物学理解,这些改变汇聚于 B 细胞受体/Toll 样受体信号传导、NF-κB 激活、免疫逃逸和微环境适应。这些分子见解加速了微创的发展,包括靶向突变检测、多基因循环肿瘤 DNA 分析、基于甲基化的方法以及脑脊液、玻璃体液和房水中的细胞因子分析。靶向和免疫基础治疗,包括布鲁顿酪氨酸激酶抑制剂、免疫调节剂、免疫检查点抑制剂、mTOR 抑制剂和 CD19 导向的嵌合抗原受体 T 细胞疗法,已显示出不同程度的临床活性,尤其是在复发或难治性疾病中。然而,大多数证据仍来自早期试验、单臂研究、回顾性队列或小系列,治疗选择尚未常规基于生物标志物定义。
本综述总结了 PCNSL 在分子分类、发病机制、诊断检查、液体活检、预后分层和治疗管理方面的当前进展,强调了分子和纵向生物标志物数据如何为个体化治疗和未来临床试验设计提供信息。
引言
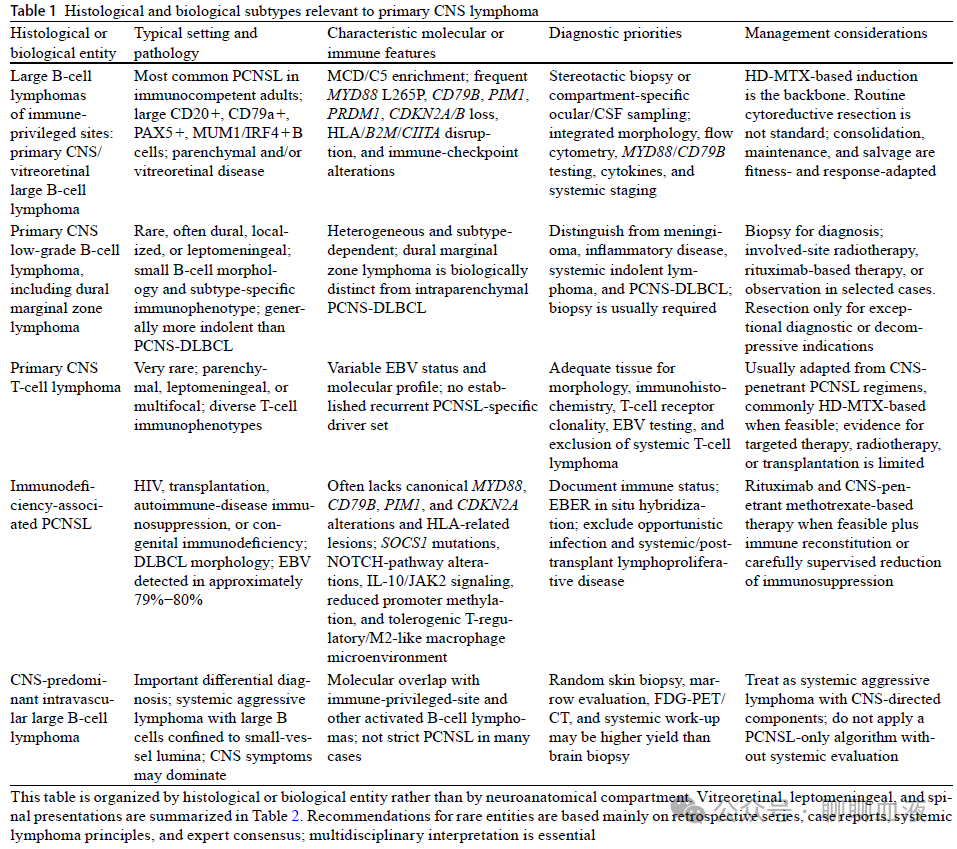
原发性中枢神经系统淋巴瘤(PCNSL)是一种罕见且侵袭性强的结外非霍奇金淋巴瘤,起源于中枢神经系统(CNS),包括脑、软脑膜、脊髓和眼,诊断时无全身性淋巴瘤证据。大多数病例为弥漫性大B细胞淋巴瘤(DLBCL),而惰性B细胞淋巴瘤、T细胞淋巴瘤和其他罕见组织学亚型虽不常见,但具有重要临床意义。由于这些罕见亚型在生物学行为、诊断检查和治疗敏感性方面可能不同,表1对其进行了单独总结。
PCNSL与全身性DLBCL有显著差异,因为它发生在解剖学和免疫学上特殊的腔室中,并受到血脑屏障、CNS免疫监视和血管周围微环境的影响,这些特征可影响临床表现、组织获取、药物递送、治疗相关神经毒性和复发模式。
随着以大剂量甲氨蝶呤(HD-MTX)为基础的诱导治疗和巩固方法(如自体干细胞移植或选定患者的减剂量全脑放疗)的采用,PCNSL的管理已有所改善。在有经验的中心接受当代强化方案治疗的适合患者中,中位总生存期可超过5年,相当一部分患者可实现长期生存。然而持久疾病控制仍具有挑战性,尤其是在老年患者、体弱患者和复发或难治性(R/R)疾病患者中。治疗相关神经毒性、许多全身性药物CNS穿透性有限以及缺乏普遍接受的维持策略仍是主要未满足需求。
近年来的基因组和多组学研究已通过识别MYD88、CD79B、PIM1、PRDM1、CDKN2A/B、HLA相关基因、B2M、CIITA和免疫检查点相关区域的反复改变,重塑了对PCNSL的生物学认识。这些改变汇聚于B细胞受体/Toll样受体信号通路、NF-κB激活、免疫逃逸和CNS微环境适应,从而为和免疫为基础的治疗策略提供了依据。与此同时,液体活检已成为一种临床相关的诊断和监测工具,特别是通过检测脑脊液、玻璃体或房水中的MYD88 L265P和其他肿瘤来源的分子改变。
本综述总结了PCNSL在分子发病机制、诊断检查、液体活检、预后分层和治疗管理方面的最新进展。特别强调基因组改变的转化相关性、微创分子诊断的演变作用以及当前支持靶向和免疫为基础治疗的证据。
流行病学
PCNSL较为罕见,在西方登记研究中人群发病率约为每10万人年0.4−0.5例,但估计值因时期、地区、年龄和免疫状态而异。它约占原发性CNS肿瘤的2%−3%,占非霍奇金淋巴瘤的不到1%。发病率随年龄急剧上升,在65岁以上成人中最高,使PCNSL主要成为七十和八十岁人群的疾病。高龄在临床上很重要,因为老年患者常伴有肾功能储备受损、合并症、衰弱和对治疗相关神经毒性的易感性增加,所有这些都影响HD-MTX为基础化疗、全脑放疗和大剂量化疗序贯自体干细胞移植的可行性。
历史上,PCNSL发病率在HIV/AIDS流行期间增加,反映了严重免疫缺陷与Epstein-Barr病毒相关CNS淋巴瘤发生之间的强关联。在广泛引入有效抗逆转录病毒治疗后,AIDS相关PCNSL发病率大幅下降。相反,基于人群的分析记录了免疫功能正常老年人中持续的年龄特异性上升;在美国,现代登记时代65岁及以上成人的发病率每年增加约1.6%−1.7%。
免疫缺陷仍然是PCNSL最确定的危险因素,相关临床情况包括HIV/AIDS、移植后免疫抑制、先天性免疫缺陷和医源性免疫抑制,然而大多数当代PCNSL病例发生在免疫功能正常的老年人中。这种年龄相关增加的生物学基础仍不完全清楚,但提出的贡献因素包括免疫衰老、慢性抗原刺激、免疫监视受损以及CNS微环境的年龄相关变化。
本综述聚焦于免疫功能正常成人的PCNSL,并在其独特生物学、流行病学、诊断检查、预后评估或管理为临床实践提供信息时涉及免疫缺陷相关疾病。
分子发病机制
PCNSL的分子发病机制以组成性B细胞受体和Toll样受体信号传导、NF-κB通路激活、抗原呈递受损以及对免疫特殊CNS微环境的适应为特征。大多数免疫功能正常的PCNSL在组织学上分类为弥漫性大B细胞淋巴瘤。在WHO-HAEM5中,原发性CNS、玻璃体视网膜和睾丸大B细胞淋巴瘤被归入“免疫豁免部位大B细胞淋巴瘤”的范畴,而国际共识分类保留了原发性CNS弥漫性大B细胞淋巴瘤和其他部位定义的实体,同时认识到它们密切的生物学重叠。主要致病机制总结于图1。
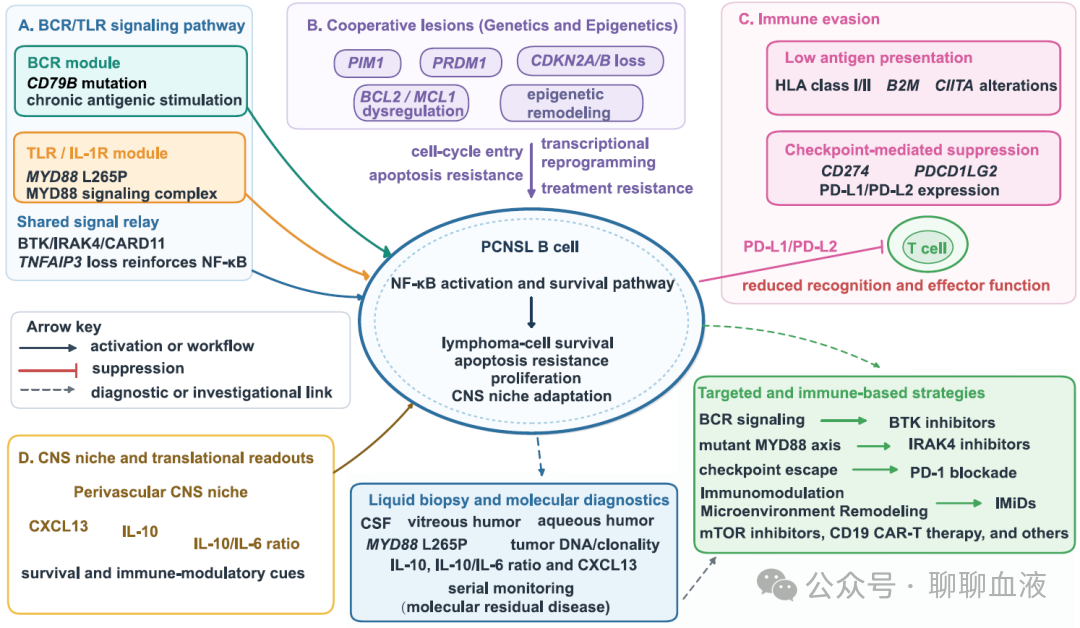
图1.原发性中枢神经系统淋巴瘤的分子发病机制。该示意图总结了聚集在 PCNSL B细胞存活上的主要生物学程序。BCR和 TLR/IL-1R信号由复发性改变驱动,如 CD79B突变和MYD88 L265P,通过BTK、IRAK4和 CARD11的下游聚集,以及 TNFAIP3的功能缺失改变。协同遗传和表观遗传病变,包括PIM1、PRDM1、CDKN2A/B缺失、BCL2/MCL1失调和表观遗传重塑,促进增殖、凋亡抵抗、转录重编程和治疗抵抗。免疫逃逸是由涉及 HLA i/II类、B2M和 CIITA改变的抗原呈递受损以及通过 CD274/PDCD1LG2和 PD-L1/PD-L2表达的检查点介导的抑制介导的。CNS血管周围微环境提供生存和免疫调节线索,反映为CXCL13、IL-10和 IL-10/IL-6比值。这些机制支持使用CSF、玻璃体液或房水进行MYD88 L265P、多基因肿瘤DNA、克隆性、细胞因子谱和分子残留疾病监测的液体活检。代表性治疗策略包括 BTK抑制剂、试验性 IRAK4抑制剂、PD-1阻断、免疫调节剂、mTOR抑制剂、CD19导向的 CAR-T细胞治疗和其他新出现的方法。
大多数PCNSL病例显示非生发中心或活化B细胞样表型,与支持B细胞存活和增殖的信号通路慢性激活一致。在遗传学上,PCNSL富集MCD/C5程序,其特征是MYD88和CD79B病变共存、慢性活动性B细胞受体/Toll样受体信号传导、免疫逃逸改变以及对免疫豁免结外部位的趋向性。在复发性改变中,MYD88 L265P是最具特征性和临床相关性的突变。MYD88作为Toll样和白细胞介素-1受体下游的衔接分子发挥作用,L265P突变促进MYD88信号复合物的组装,导致IRAK介导的信号传导、NF-κB激活和增强的淋巴瘤细胞存活。CD79B突变常与MYD88改变共存,并通过破坏B细胞受体复合物的正常负调控来增强B细胞受体信号传导。总之,这些改变为布鲁顿酪氨酸激酶抑制提供了生物学依据,尽管仅突变状态尚不足以用于常规治疗选择。
其他复发性改变影响PIM1、PRDM1、CARD11、TNFAIP3、CDKN2A/B以及参与染色质调节或细胞周期控制的基因。PIM1突变可能促进存活信号传导和基因组不稳定性,而TNFAIP3(NF-κB信号的负调节因子)的缺失可能进一步强化通路激活。CDKN2A/B的缺失或失活可促进细胞周期进展,并可能与侵袭性生物学行为相关。这些发现表明,PCNSL发病机制由汇聚于存活、增殖和治疗抵抗的协同病变驱动,而非单一致癌驱动因素。
免疫逃逸是PCNSL生物学的另一个核心特征。抗原呈递通路的遗传或转录破坏,包括涉及HLA I类和II类位点、B2M和CIITA的改变,可减少肿瘤抗原呈递并损害细胞毒性或辅助T细胞的识别。在一些分子系列中已报道涉及CD274和PDCD1LG2的改变,尽管其他队列表明HLA缺失比9p24.1/PD-L1/PD-L2改变更普遍。这些发现支持在选定患者中进行免疫检查点阻断的生物学依据,但临床反应仍然异质性,预测性生物标志物需要进一步验证
CNS微环境进一步塑造淋巴瘤生物学。PCNSL细胞常与血管周围间隙、反应性星形胶质细胞、小胶质细胞、巨噬细胞和浸润淋巴细胞密切关联生长。趋化因子和细胞因子信号传导,包括CXCL13和IL-10,可能促进淋巴瘤细胞在CNS腔室内的募集、存活和免疫调节。这些可溶性介质也具有临床相关性,因为脑脊液或眼液中IL-10升高、IL-10/IL-6比值改变和CXCL13水平增加,在与细胞学、流式细胞术、影像学和分子检测一起解释时可支持诊断和疾病监测。
表观遗传失调和转录重编程代表PCNSL发病机制的另一层面。一项大型整合分析确定了四种可重复的多组学共识状态。CS1和CS2为免疫冷和高甲基化;CS1显示高Polycomb抑制复合物2活性、CDKN2A/B缺失和增殖增加,而CS2富集可能与免疫调节或去甲基化方法相关的表观遗传程序。CS3显示异质性免疫表型、HIST1H1E富集、脑膜浸润和最不利的预后。CS4为免疫热,富集JAK-STAT和NF-κB激活改变,预后最好。这些状态仍处于研究阶段,但为生物学分层和亚型导向试验提供了框架。
免疫缺陷相关Epstein-Barr病毒阳性PCNSL构成一个独特的生物学组,而非免疫功能正常PCNSL的简单延伸。EBV阳性肿瘤通常缺乏EBV阴性疾病的经典MYD88、CD79B、PIM1、CDKN2A和HLA改变,而是显示SOCS1突变、NOTCH通路功能获得性病变、IL-10和JAK2相关信号传导、启动子甲基化降低以及富含调节性T细胞和M2样巨噬细胞的耐受性微环境。
从转化角度来看,MYD88 L265P是目前PCNSL中最临床成熟的诊断分子标志物,主要因为它支持诊断、可在脑脊液或眼液中检测到,并反映Toll样受体和NF-κB信号在疾病生物学中的核心作用。CD79B、HLA通路改变和PD-L1/PD-L2相关变化在生物学上很重要,最终可能完善BTK抑制剂或免疫检查点抑制剂的患者选择,但仍需要前瞻性验证。因此,分子发病机制应被视为改善诊断、风险分层和临床试验设计的框架,而非已建立的常规治疗选择独立算法。
临床表现和影像学特征
PCNSL的临床表现异质性,主要取决于所涉及的解剖腔室。由于该病最常影响脑实质,局灶性神经功能缺损、认知或行为改变、头痛、癫痫发作和颅内压增高体征是常见的首发表现。症状通常在数周内演变而非数月,可能有助于将PCNSL与缓慢进展的炎性、感染性或退行性疾病区分开来。然而临床特征非特异性,诊断延迟仍然常见,尤其是在老年患者或具有非典型神经精神表现的患者中。
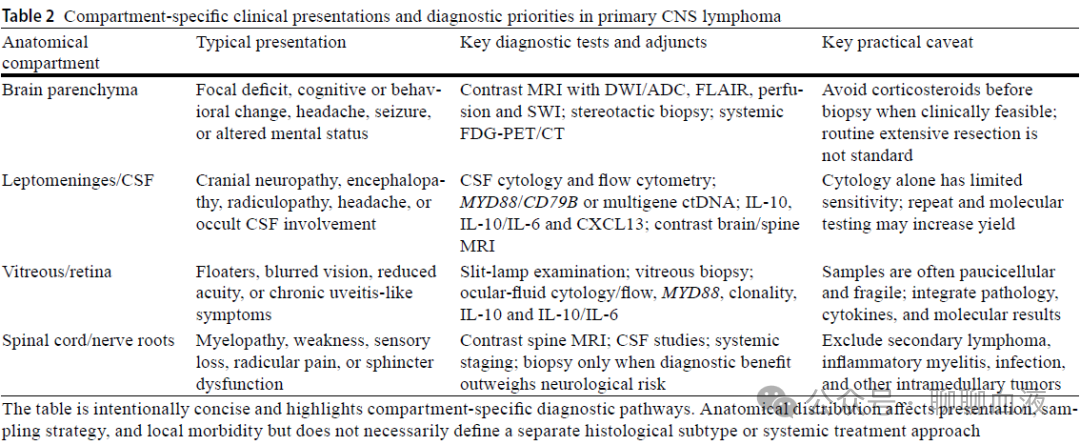
解剖学受累为临床评估提供了有用的框架。脑实质PCNSL通常表现为局灶性缺损、头痛或精神状态改变,通常通过增强脑MRI进行评估。软脑膜受累可能表现为颅神经病、脑病、神经根症状,或可能临床上无症状;脑脊液分析和增强MRI可支持诊断,尽管单独细胞学敏感性有限。原发性玻璃体视网膜淋巴瘤通常表现为视力模糊、飞蚊症或视力丧失,可能类似慢性葡萄膜炎。脊髓受累罕见,可能导致无力、感觉缺损或神经根痛;组织确认可能具有挑战性,因为活检带来显著的神经风险。这些临床模式和诊断线索总结于表2。
神经影像学是诊断检查的核心。增强脑MRI是疑似PCNSL的首选影像学检查。在免疫功能正常患者中,典型病变为单发或多发,常位于深部脑室周围白质、胼胝体、基底节、丘脑或其他深部结构。在非增强CT上,病变常因肿瘤细胞密度高而呈高密度。在增强T1加权MRI上,PCNSL经典地显示明显且相对均匀的强化。在T2加权和FLAIR序列上,病变相对于灰质可能呈等至低信号或中度高信号,通常伴有比强化程度预期更少的血管源性水肿。
弥散加权成像信息量很大,因为PCNSL通常显示弥散受限,DWI高信号和表观弥散系数值低,反映密集堆积的淋巴瘤细胞和高核质比。这些特征可支持与高级别胶质瘤、转移瘤、瘤样脱髓鞘和脓肿的鉴别,尽管存在重叠,单独影像学不足以确诊。灌注MRI通常显示相对脑血容量低于胶质母细胞瘤。磁敏感加权成像可能显示初治免疫功能正常PCNSL中瘤内出血相对缺乏,而FDG-PET通常显示强烈葡萄糖摄取,可能有助于病变表征和全身分期。
尽管均匀强化是经典影像学模式,但非典型表现也会出现。环形强化可观察到,特别是在免疫功能低下患者、坏死病变或R/R疾病中;因此其存在不应将PCNSL排除在鉴别诊断之外。出血、坏死或明显钙化在初治免疫功能正常PCNSL中不太典型,应促使考虑替代诊断,同时仍在更广泛的临床背景下解释。
同一患者代表性多模态影像学发现见图2。非增强CT显示深部后脑室周围区域高密度病变,累及胼胝体(图2A)。在MRI上,病变在非增强T1加权成像上相对低信号(图2B),在T2加权成像上中度高信号(图2C),在轴位和矢状位增强T1加权图像上显示明显、主要均匀的强化(图2D和E)。病变在DWI上显示高信号,ADC图对应低信号,确认弥散受限(图2F和G)。FLAIR显示病变和邻近脑室周围信号异常高信号(图2H)。同一病例的SWI不可用,未显示;尽管如此,SWI仍有助于评估疑似PCNSL的瘤内出血。
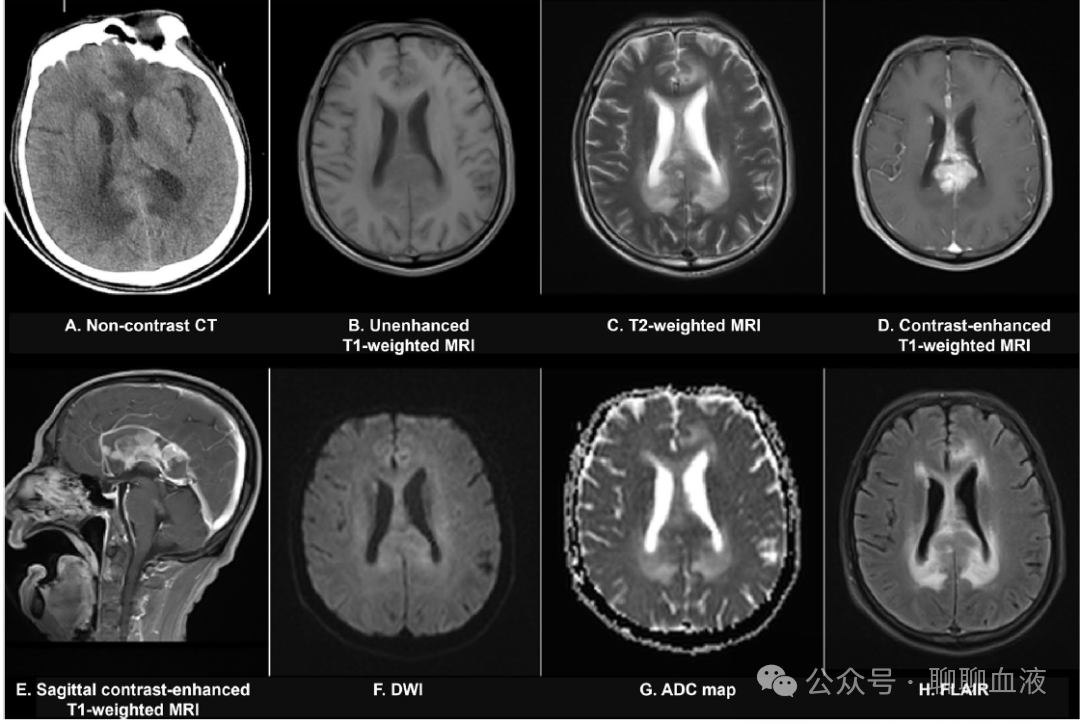
图2.原发性中枢神经系统淋巴瘤的代表性多模式神经影像学表现。所有图像均来自同一患者。
A 非增强 CT显示脑室周围深部后部高密度病变伴胼胝体受累。
B 轴位非增强 T1加权 MRI表现为相对低信号。
C 轴位 T2加权 MRI显示中度高信号,周围水肿有限。
D 轴向对比增强 T1加权 MRI显示显影,主要是均匀增强。
E 矢状位增强 T1加权 MRI显示病灶脑室周围及胼胝体分布。
F DWI呈高信号,ADC图 G上相应低信号,表示弥散受限。
H FLAIR显示病灶呈高信号,邻近脑室周围信号异常。同一患者的 SWI不可用,因此未显示。
诊断检查和液体活检
PCNSL的诊断需要整合神经影像学、组织病理学、脑脊液评估、眼部评估和全身分期。由于临床和影像学特征提示但非特异性,只要安全可行,组织病理学确认仍是诊断标准。在疑似脑实质PCNSL患者中,立体定向活检通常优于广泛手术切除,因为细胞减灭手术尚未被确立为常规治疗策略,并可能增加深部或多发病变的发病率。
只要临床可行,诊断性活检前应避免使用皮质类固醇,因为PCNSL对类固醇高度敏感,皮质类固醇暴露可导致快速影像学消退、细胞溶解和非诊断性组织取样。当因危及生命的占位效应或严重神经功能恶化而必须使用皮质类固醇时,应记录时间、剂量和持续时间,并在多学科讨论后尽快安全地进行活检。
基线诊断评估应包括增强脑MRI、包括裂隙灯评估的眼科检查、无禁忌时脑脊液分析以及全身分期以排除全身性淋巴瘤继发CNS受累。CSF检查应包括细胞学、流式细胞术、蛋白质和葡萄糖水平,以及(如可用)分子和细胞因子检测。当存在脊髓、马尾、神经根或软脑膜症状时,指示进行增强脊柱MRI。全身FDG-PET/CT越来越受青睐用于全身分期,因为它可检测隐匿性全身性淋巴瘤,并在存在时指导颅外疾病活检。当怀疑全身受累或PET/CT发现模棱两可时,可考虑骨髓活检,但在其他方面孤立的PCNSL中其常规诊断率似乎有限。
在病理学上,大多数PCNSL病例为DLBCL。肿瘤细胞通常呈片状生长,常显示血管中心性或血管周围浸润。免疫组化通常显示B细胞标志物如CD20、CD79a、PAX5和CD19,常表达MUM1/IRF4,BCL6、BCL2和MYC表达可变。CD10表达通常缺失或不常见,与非生发中心或活化B细胞样表型多数一致。EBV编码RNA原位杂交在免疫缺陷相关病例中尤为重要,其中EBV阳性更常见,并可在适当临床背景下支持诊断。
对于疑似原发性玻璃体视网膜淋巴瘤,诊断评估应与经验丰富的眼科医生协调。玻璃体活检仍是关键诊断程序,但其敏感性可能受低细胞性、既往皮质类固醇暴露和细胞脆性限制。玻璃体或房水的辅助检测,包括IL-10、IL-6、IL-10/IL-6比值、流式细胞术、克隆性评估和MYD88 L265P检测,在与临床和影像学发现一起解释时可提高诊断信心。
液体活检已成为PCNSL诊断和监测的重要辅助手段,特别是当组织活检高风险、非诊断性或解剖困难时。MYD88 L265P的靶向检测仍是最临床成熟的方法,可使用等位基因特异性PCR、数字PCR或下一代测序在脑脊液、玻璃体或房水中进行。然而当代检测越来越多地扩展到单热点之外,包括CD79B和其他反复突变、免疫球蛋白克隆性、多基因循环肿瘤DNA谱、定相变异测序和基于甲基化的分类。敏感性因肿瘤负荷、与CSF间隙的接近程度、软脑膜受累、样本量、处理时间和检测平台而异;因此阴性结果不能排除PCNSL。
前瞻性和转化研究说明了这些平台的互补价值。快速CSF基因分型在42%的CNS肿瘤患者中检测到经典肿瘤突变,并在可避免活检时将疾病导向治疗的中位时间从12天缩短至3天。超灵敏定相变异测序在脑淋巴瘤队列中检测到治疗前ctDNA,血浆中为78%,CSF样本中为100%,并实现了分子分类和纵向监测。甲基化标志物如SCG3以1.00的曲线下面积区分PCNSL组织与其他CNS肿瘤,尽管初始试点系列中血浆敏感性仅为20%,强调基于甲基化的液体活检的发展状态。
细胞因子分析可进一步增强液体活检的诊断价值。CSF IL-10升高、CXCL13增加和高IL-10/IL-6比值与PCNSL相关,可能有助于区分淋巴瘤与炎性或感染性疾病。在眼部疾病中,玻璃体或房水中IL-10升高或IL-10/IL-6比值增加支持原发性玻璃体视网膜淋巴瘤的诊断,特别是当细胞学模棱两可时。然而,细胞因子标志物不应单独使用,因为炎性疾病和技术变异性可能影响解释。
除诊断外,连续液体活检也可能为反应评估和分子残留病监测提供微创方法。CSF、眼液或血浆中肿瘤来源变异的清除可能与反应相关,而持续或重新出现的ctDNA可在特定患者中先于临床或影像学复发。Heger及其同事将基线临床因素、影像学反应和外周残留病整合到CNS淋巴瘤分子预后指数(MOP-C)中,该指数与各风险组的无失败生存期强烈相关。这些方法尚不能替代组织诊断或标准化反应评估;采样、测序深度、分析阈值和临床可操作决策规则的前瞻性协调仍是必要的。
标准治疗框架
PCNSL的治疗应根据年龄、体能状态、肾功能、衰弱、合并症、神经认知储备、疾病范围和患者偏好进行个体化。在当代实践中,治疗通常概念化为诱导治疗、反应适应性巩固,以及在选定患者中的维持治疗。提出的诊断和治疗决策框架见图3。
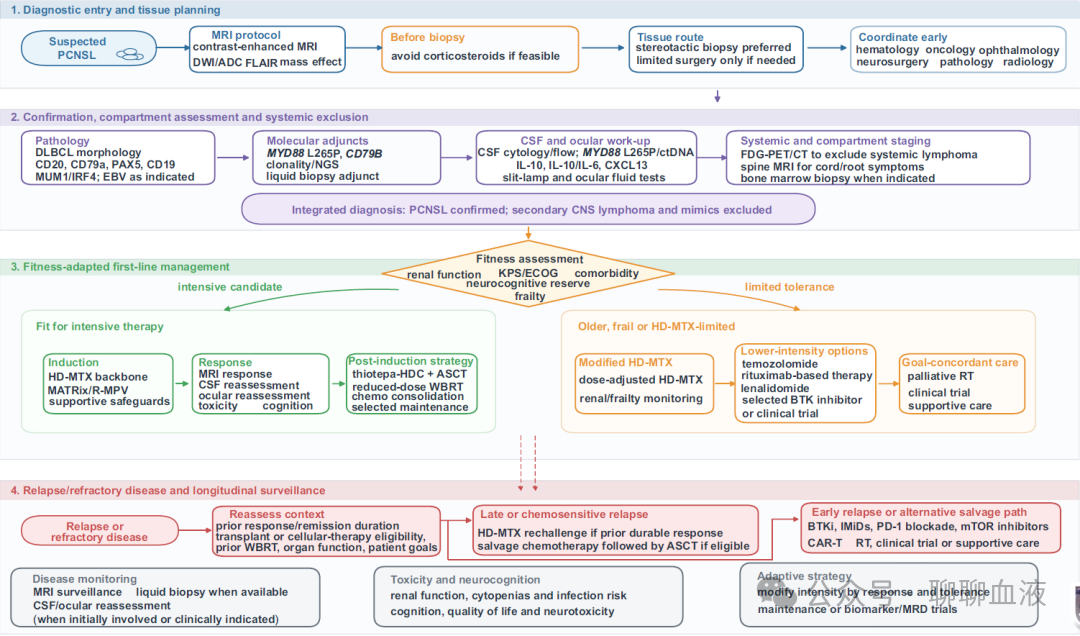
图3.原发性中枢神经系统淋巴瘤的诊断和治疗决策框架。该框架概述了 PCNSL管理的综合、响应调整和适合性调整方法。评价从标准化 MRI开始,包括对比增强MRI、DWI/ADC、FLAIR和占位效应评估。可行时活检前应避免使用皮质类固醇激素,早期多学科协调的组织确认首选立体定向活检。诊断确认包括 DLBCL形态学、B细胞标志物、MUM1/IRF4、EBV检测(如有指征)、分子辅助治疗(如MYD88 L265P、CD79B、克隆性或NGS)、CSF和眼部评估以及全身分期,以排除继发性 CNS淋巴瘤。一线治疗以年龄、肾功能、虚弱、合并症、体能状态和神经认知储备为指导。适合的患者进行基于 HD-MTX的诱导、缓解评估和基于塞替派的 HDC/ASCT巩固治疗、减量WBRT、化疗巩固治疗或选定的维持治疗。老年、虚弱或 HD-MTX限制患者可接受剂量调整的HD-MTX、较低强度方案、靶向药物、姑息性RT、临床试验或支持治疗。R/R疾病需要重新评估既往缓解、移植或细胞治疗资格、既往WBRT、器官功能和患者目标
手术在PCNSL中的治疗作用有限。由于大多数病变深在、多发且对化疗和放疗高度敏感,不常规推荐广泛切除作为根治性治疗。手术干预主要用于获取诊断组织、在选定病例中缓解危及生命的占位效应,或在立体定向活检不可行时解决诊断不确定性。因此,全身性CNS穿透性治疗仍是疾病控制的基础。
以大剂量甲氨蝶呤(HD-MTX)为基础的化疗是能够耐受的新诊断PCNSL患者一线诱导治疗的骨干。HD-MTX剂量通常为3g/m2或更高,以达到治疗性CNS浓度,治疗需要水化、尿液碱化、亚叶酸钙解救、肾功能监测和避免相互作用药物。HD-MTX通常与其他CNS穿透性药物联合使用。MATRIx包括甲氨蝶呤、阿糖胞苷、塞替派和利妥昔单抗;R-MPV包括利妥昔单抗、甲氨蝶呤、丙卡巴肼和长春新碱。在IELSG32中,MATRIx达到49%的完全缓解率;在接受MATRIx后巩固的患者中,7年总生存率为70%。最佳方案取决于年龄、肾功能、体能状态、合并症特征和治疗目标。
诱导反应后应考虑巩固治疗,因为单独诱导后复发常见。对于适合患者,以塞替派为基础的大剂量化疗后自体干细胞移植是重要的巩固策略,在适当选择患者中可能比常规剂量全脑放疗减少长期神经毒性。在长期PRECIS分析中,ASCT后8年无事件生存率为67%,WBRT后为39%,而8年总生存率分别为69%和65%。全脑放疗仍然有效,但受延迟神经认知毒性限制,尤其是在老年患者中。减剂量全脑放疗或非清髓性化疗为基础巩固可在特定患者中考虑,取决于反应深度、年龄、神经认知风险和移植资格。在Alliance 51101中,从随机化起估计2年无进展生存率在清髓性巩固中为73%,在非清髓性巩固中为51%。然而在限于完成巩固患者的里程碑分析中,相应的2年无进展生存率估计为86%和71%,差异无统计学意义。
老年或体弱患者需要单独的治疗策略。仅实际年龄不应决定强化治疗的资格,但肾功能损害、体能状态差、衰弱和合并症常限制HD-MTX、阿糖胞苷、塞替派为基础移植或放疗的使用。在仍有HD-MTX资格的患者中,可使用剂量调整或减低强度的HD-MTX为基础方案并密切监测。对于无HD-MTX资格或强化资格的患者,治疗选择可能包括替莫唑胺、含利妥昔单抗方案、来那度胺、布鲁顿酪氨酸激酶抑制剂、减剂量或姑息性放疗、临床试验入组或最佳支持治疗,取决于治疗目标和预期耐受性。
维持治疗仍然是不断演变而非普遍标准化的管理组成部分。来那度胺、替莫唑胺和布鲁顿酪氨酸激酶抑制剂已被探索作为维持策略,特别是在老年患者或无法接受强化巩固的患者中。现有研究在诱导方案、资格、药物、剂量、持续时间和结局定义方面差异很大;因此,维持治疗应根据反应深度、治疗耐受性、复发风险和临床试验可用性进行个体化。维持治疗在无强化巩固资格的老年患者中的潜在应用在“R/R疾病和老年PCNSL患者的管理”一节中进一步讨论。
总体而言,标准治疗仍以HD-MTX为基础诱导和反应适应性巩固为锚点,但该领域正朝着更个体化的治疗策略发展。分子谱分析、液体活检、神经认知风险评估和衰弱评估可能越来越多地为治疗选择提供信息,尽管在这些工具能够定义完全分子指导的治疗算法之前,仍需要前瞻性证据。
靶向和免疫为基础的治疗
对反复出现的B细胞受体/Toll样受体通路激活、NF-κB信号、免疫逃逸和CNS微环境适应的识别,为PCNSL中的靶向和免疫为基础的治疗提供了生物学依据。大多数药物最初在R/R疾病中评估,证据仍以早期试验、单臂研究、回顾性队列或小系列为主。表3提供了每项研究的定量疗效结果和参考文献以促进解释;由于患者选择、既往治疗、反应标准和随访差异很大,跨研究比较应保持谨慎。
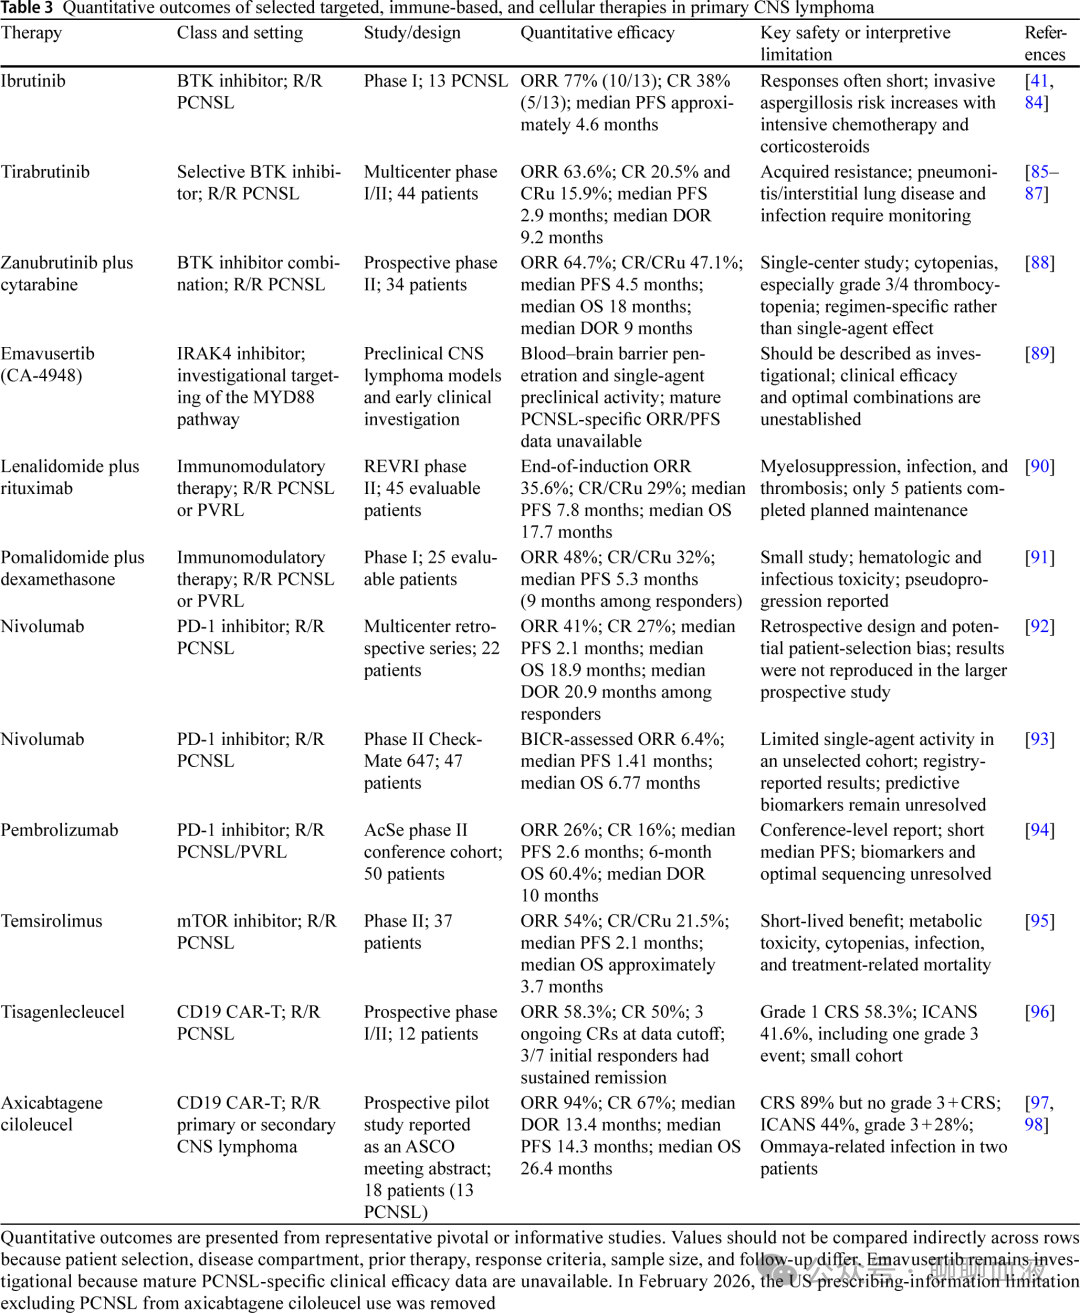
布鲁顿酪氨酸激酶抑制剂是PCNSL中研究最广泛的靶向药物之一。在一项13例R/R PCNSL患者的I期研究中,伊布替尼单药治疗产生77%的总体缓解率,包括38%的完全缓解,中位无进展生存期约为4.6个月。反应通常不持久,当伊布替尼与强化化疗或含皮质类固醇方案联合时,侵袭性曲霉病成为重要安全问题。这些数据支持BTK抑制作为生物学合理的挽救策略,同时强调抗真菌风险评估、药物相互作用和联合方案优化。
Tirabrutinib是一种更具选择性的不可逆BTK抑制剂,在日本获批用于R/R PCNSL。在多中心I/II期研究中,总体缓解率为63.6%,包括36.4%的完全或未确认完全缓解;中位无进展生存期为2.9个月,中位缓解持续时间为9.2个月。在一项前瞻性II期研究中,泽布替尼联合阿糖胞苷达到64.7%的总体缓解率,47.1%的完全或未确认完全缓解率,中位无进展生存期4.5个月,中位总生存期18个月。这些结果令人鼓舞但异质性,前瞻性研究应确定疗效与MYD88/CD79B状态、CNS药代动力学、既往甲氨蝶呤暴露和获得性抵抗的关系。
靶向下游MYD88信号代表另一种新兴策略。IRAK4是突变MYD88下游的关键信号介质,IRAK4抑制可能理论上抑制携带MYD88突变的PCNSL中NF-κB驱动的存活信号。CA-4948,也称为emavusertib,已显示临床前依据,正在B细胞恶性肿瘤(包括CNS淋巴瘤环境)中进行临床研究。然而由于尚无成熟的PCNSL特异性疗效数据,IRAK4抑制剂应作为研究性而非已建立的治疗药物呈现。
免疫调节剂已在R/R PCNSL中显示活性。在前瞻性REVRI研究中,来那度胺联合利妥昔单抗达到35.6%的诱导结束总体缓解率,包括29%的完全或未确认完全缓解;中位无进展生存期和总生存期分别为7.8和17.7个月。泊马度胺联合地塞米松产生48%的总体缓解率,包括32%的完全或未确认完全缓解,中位无进展生存期5.3个月。需要考虑骨髓抑制、感染、形成和皮质类固醇相关毒性,最佳维持剂量和持续时间仍不确定。
免疫检查点阻断在生物学上具有吸引力,因为PCNSL可存在免疫呈递缺陷和PD-L1/PD-L2相关改变。然而纳武利尤单抗的临床结果不一致。一项22例患者的多中心回顾性系列报告总体缓解率41%,包括27%的完全缓解,中位无进展生存期2.1个月,中位总生存期18.9个月,缓解者中位缓解持续时间20.9个月。相反,来自前瞻性II期CheckMate 647 PCNSL队列的登记组报告结果,包括47例治疗患者,显示盲法独立中心审查评估的总体缓解率为6.4%,中位无进展生存期1.41个月,中位总生存期6.77个月。这些分歧的发现表明在未选择的R/R PCNSL中单药活性异质性且总体有限,尽管少数患者可能获得有意义的获益。患者选择、疾病背景、反应评估和预测性生物标志物需要进一步阐明。在II期AcSe帕博利珠单抗队列中,作为会议摘要报告,总体缓解率为26%,完全缓解16%,中位无进展生存期2.6个月,6个月总生存率60.4%,中位缓解持续时间10个月。
mTOR通路抑制已在R/R PCNSL中通过temsirolimus进行了评估。在一项II期研究中,总体缓解率为54%,包括21.5%的完全或未确认完全缓解,但中位无进展生存期仅为2.1个月,中位总生存期约为3.7个月。高初始缓解率与短持久性、代谢毒性、血细胞减少和感染风险相结合,支持temsirolimus作为情境依赖性挽救选择,而非持久独立策略。
CD19导向的嵌合抗原受体T细胞疗法在有经验的中心越来越多地被纳入R/R CNS淋巴瘤患者的管理。在一项针对12例复发PCNSL患者的tisagenlecleucel前瞻性I/II期试验中,总体缓解率为58.3%,完全缓解率为50%;截至数据截止时,3例患者仍处于持续完全缓解。1级细胞因子释放综合征发生于58.3%,ICANS发生于41.6%,1例患者发生3级ICANS,无治疗相关死亡。在一项以ASCO会议摘要报告的前瞻性试点研究中,阿基仑赛在18例原发性或继发性CNS淋巴瘤患者中进行了评估。总体缓解率为94%,完全缓解率为67%,中位缓解持续时间为13.4个月,中位无进展生存期为14.3个月,中位总生存期为26.4个月;3级或以上ICANS发生于28%,而未观察到3级或以上细胞因子释放综合征。2026年2月5日,FDA批准了对阿基仑赛美国处方信息的修订,取消了原发性中枢神经系统淋巴瘤的使用限制。
神经毒性需要区分全身性免疫效应细胞相关神经毒性综合征(ICANS)和肿瘤炎症相关神经毒性(TIAN)。ICANS通常在第一周内出现,表现为弥漫性脑病、注意力不集中、语言功能障碍、震颤、癫痫发作或意识减退,常与细胞因子释放综合征在时间上相关。TIAN是一种局灶性、以病变为中心的炎症综合征,可能在原有肿瘤部位引起新的或加重的神经功能缺损和影像学水肿。在一个56例CNS淋巴瘤队列中,TIAN发生于17.9%的患者,中位发病时间为CAR-T细胞输注后3.5天,较大的基线CNS肿瘤体积预测其发生。
与ICANS相比,TIAN较少与细胞因子释放综合征相关,分别有60%对100%的病例伴随CRS发生。症状通常短暂且完全可逆,尽管报告了一例致命结局。假性进展可伴随局部免疫激活,应通过连续影像学和临床相关性将其与真实进展区分开来。回顾性数据表明,淋巴细胞清除时较高的地塞米松暴露可能与更早的CNS进展相关。在需要桥接治疗的患者中,含伊布替尼方案与非伊布替尼桥接方案相比,与更长的CNS无进展生存期相关,尽管初始反应模式相似,且不能排除残余混杂因素。外周强化病变和软脑膜受累也与CAR-T治疗后较短的CNS无进展生存期相关。
总体而言,靶向和免疫为基础的治疗已扩展了PCNSL的治疗格局,特别是对于R/R疾病和无法接受强化化疗或移植的患者。BTK抑制剂和免疫调节剂具有临床意义的活性,在选定患者中用作挽救选择;检查点抑制剂和mTOR抑制提供情境依赖性获益;CD19导向的CAR-T治疗在有经验的中心越来越多地被纳入合格患者的细胞治疗选择。未来试验应纳入分子谱分析、液体活检监测、标准化神经毒性评估、CNS药代动力学以及合理的序贯或联合策略。
R/R疾病和老年PCNSL患者的管理
复发或难治性PCNSL的管理需要重新评估既往反应、缓解持续时间、既往治疗、移植或细胞治疗资格、器官功能和患者目标。对于化疗敏感性复发的移植合格患者,应考虑大剂量化疗后自体干细胞移植,特别是在一线巩固中未接受移植的患者中。基于塞替派的预处理方案通常因CNS穿透性和在PCNSL中的已建立活性而首选。然而其资格需要仔细评估体能状态、器官功能、感染风险、既往治疗毒性和干细胞储备。
全脑放疗仍是既往未接受过颅脑照射患者的有效挽救方式,特别是当需要快速疾病控制或全身治疗不可行时。其使用必须与延迟神经认知毒性风险平衡,这在老年患者和已有认知障碍患者中尤其相关。在选定临床背景下可考虑减剂量或局灶方法,但单独局灶放疗可能不足以应对多灶或弥漫性CNS疾病。
靶向、免疫为基础和细胞治疗在R/R PCNSL中越来越重要,特别是当传统强化挽救治疗不合适时。BTK抑制剂、来那度胺为基础方案、PD-1抑制剂、mTOR抑制和CD19导向的CAR-T治疗已显示活性,但证据强度和持久性因方法而异。研究水平的定量结果总结于表3,应根据治疗线数、疾病状态、既往治疗、CNS腔室、反应标准和毒性特征进行解释。
异基因造血干细胞移植不是PCNSL的标准治疗,不应作为常规巩固呈现。其潜在理由在于移植物抗淋巴瘤效应,但现有证据仅限于高度选择患者、小型回顾性系列和病例报告。由于显著风险,包括移植物抗宿主病、感染、治疗相关死亡率和神经毒性,allo-HSCT应仅在有经验的中心或临床试验中考虑用于特殊R/R病例。
老年患者代表一个独特且越来越常见的PCNSL人群。仅实际年龄不应排除积极治疗,但老年患者常有肾功能储备降低、衰弱、合并症、体能状态受损、基线认知脆弱性和治疗相关毒性风险较高。以老年为导向的评估,包括肾功能、合并症负担、功能状态、跌倒风险、认知、社会支持和药物相互作用,有助于确定治疗强度。
对于肾功能充足的fit老年患者,HD-MTX为基础治疗仍是首选治疗基础,剂量调整和支持治疗根据肾清除率和衰弱定制。含阿糖胞苷的强化方案、塞替派为基础移植或全脑放疗应选择性使用,因为血液学毒性、感染风险和神经认知后果。对于不适合强化治疗的老年或体弱患者,选择可能包括减低强度HD-MTX为基础方案、替莫唑胺、含利妥昔单抗方法、来那度胺、BTK抑制剂、姑息性放疗或最佳支持治疗,取决于预期获益、毒性和患者偏好。
维持治疗总结于“标准治疗框架”一节。在无强化巩固资格的老年缓解者中,可在个体化讨论预期获益、治疗负担、血液学和感染毒性、药物相互作用和患者偏好后考虑维持治疗;尚未建立普遍维持治疗标准。
总体而言,R/R和老年患者的管理需要反应适应性和体能适应性策略,而非统一算法。持久既往反应支持HD-MTX再挑战;化疗敏感性复发可能证明挽救化疗后ASCT在合格患者中的合理性;早期复发、耐受性有限或多线既往治疗的患者可能受益于靶向治疗、免疫调节治疗、CAR-T治疗、放疗、临床试验或症状导向管理。图3所示的治疗框架也强调了这种个体化方法。
罕见组织学和生物学亚型
尽管免疫功能正常成人中的大多数PCNSL是免疫豁免部位大B细胞淋巴瘤谱系内的弥漫性大B细胞淋巴瘤,但罕见组织学和生物学亚型需要单独考虑。本节主要关注由谱系、组织学或免疫背景定义的实体;腔室特异性表现如玻璃体视网膜、软脑膜和脊髓疾病在表2中单独总结,因为解剖部位主要改变表现和诊断采样,而非定义不同的全身治疗范式。
免疫功能正常原发性CNS大B细胞淋巴瘤通常CD20、CD79a、PAX5和MUM1/IRF4阳性,富集MCD/C5遗传程序、MYD88 L265P、CD79B、PIM1、PRDM1、CDKN2A/B缺失和抗原呈递缺陷。原发性玻璃体视网膜大B细胞淋巴瘤共享这一生物学谱系,可能先于、伴随或跟随脑实质疾病。诊断通常通过立体定向活检或腔室特异性细胞学、流式细胞术、分子检测和细胞因子分析建立;常规细胞减灭切除不是标准治疗。
原发性CNS低级别B细胞淋巴瘤包括硬脑膜边缘区淋巴瘤和罕见滤泡或淋巴浆细胞实体,在生物学上与脑实质PCNS-DLBCL不同,它们通常显示硬脑膜、局限性或软脑膜受累,可能呈惰性病程。管理可能包括诊断性活检、局限性疾病受累部位放疗、利妥昔单抗为基础全身治疗或仔细选择患者的观察。除诊断或特殊减压指征外,不常规需要手术切除。
原发性CNS T细胞淋巴瘤罕见且异质性。诊断需要足够的组织用于形态学、T细胞免疫表型、T细胞受体克隆性、相关时EBV评估,以及排除全身性T细胞淋巴瘤继发CNS受累。由于缺乏前瞻性试验,治疗通常改编自PCNSL原则,在可行时使用CNS穿透性HD-MTX为基础治疗;亚型特异性靶向药物、放疗和移植的作用仍定义不清。
免疫缺陷相关PCNSL在临床病理学上不同,在约80%的当代国际病例中EBV阳性。EBV相关肿瘤通常缺乏MYD88和CD79B的经典改变,而是显示JAK/STAT和NOTCH相关改变、IL-10相关信号和耐受性微环境。其管理需要淋巴瘤导向治疗以及免疫重建或在可行时减少免疫抑制,例如HIV相关疾病中的有效抗逆转录病毒治疗或移植后免疫抑制的仔细监督调整。
CNS为主型血管内大B细胞淋巴瘤是重要的鉴别诊断,在许多情况下而非严格PCNSL。大肿瘤性B细胞主要局限于小血管腔,全身疾病可能隐匿。随机皮肤活检、骨髓评估、FDG-PET/CT和全身分期可能具有诊断价值。治疗通常基于全身侵袭性淋巴瘤方案加CNS导向成分,而非仅PCNSL算法。
解剖学表现应精确报告,因为它们影响诊断率和局部发病率。玻璃体视网膜疾病可能需要眼液分析或玻璃体活检;软脑膜疾病可能需要重复CSF细胞学、流式细胞术和分子检测;脊髓或神经根疾病可能使组织获取危险。然而这些位置本身并不建立单独的组织学亚型,治疗应由谱系、生物学分类、全身分期、腔室受累和患者体能指导。
未来研究应单独报告罕见组织学和生物学亚型,避免从经典免疫功能正常PCNS-DLBCL或全身性淋巴瘤不加批判地外推。表1总结了主要实体、特征性生物学、诊断优先事项和管理考虑。
预后和未来方向
尽管治疗取得进展,PCNSL仍与高复发风险、治疗相关毒性和长期神经认知损害相关。预后受疾病生物学和宿主因素影响,包括年龄、体能状态、肾功能、肿瘤负荷、深部脑受累、脑脊液异常、免疫状态和治疗耐受性。传统预后模型仍可用于临床风险分层,但不能完全捕捉分子异质性、衰弱、神经认知脆弱性或反应动力学。
国际结外淋巴瘤研究组(IELSG)预后评分包含五个不良因素:年龄大于60岁、体能状态差、血清乳酸脱氢酶升高、脑脊液蛋白浓度升高和深部脑结构受累。纪念斯隆凯特琳癌症中心模型主要根据年龄和Karnofsky体能状态对患者分层。这两个模型都早于分子时代,既不包含分子谱也不包含液体活检状态;它们也不捕捉衰弱、神经认知脆弱性或当代靶向和细胞治疗。
对于免疫缺陷相关PCNSL,最近国际原发性CNS淋巴瘤协作组模型确定年龄大于60岁、Karnofsky体能状态低于70和EBV阳性为不良变量。具有最多一个、两个或全部三个不良因素的患者中位总生存期分别为135、29和3个月。该模型应专门应用于免疫缺陷相关疾病,而非外推到免疫功能正常PCNSL。
新兴生物标志物可能完善预后。涉及MYD88、CD79B、CDKN2A/B、HLA相关基因、B2M、CIITA和免疫检查点位点的分子改变可能提供肿瘤生物学和治疗脆弱性信息,但其独立预测价值需要前瞻性验证。液体活检动力学可能增加时间风险信息:治疗后持续或复发的肿瘤来源变异可指示残留疾病和增加的复发风险。MOP-C模型整合临床风险、影像学反应和血浆外周残留病,与无失败生存期强烈相关,但在常规治疗决策前需要外部前瞻性验证和标准化检测。
未来临床试验应超越统一治疗算法,纳入生物学信息分层。关键优先事项包括定义预测布鲁顿酪氨酸激酶抑制剂、免疫调节剂、免疫检查点抑制剂和细胞治疗反应的生物标志物;优化老年和体弱患者的治疗强度;确定保护神经认知功能的安全巩固和维持策略;验证液体活检用于分子残留病监测。鉴于PCNSL的罕见性,国际合作、协调反应标准、标准化神经认知评估和前瞻性生物样本采集将至关重要。
另一个重要未来方向是整合以患者为中心的结局。在PCNSL中,仅长期生存是不够的,因为治疗可能导致显著认知下降、功能损害、眼部发病率、感染并发症和生活质量降低。因此,未来研究不仅应评估无进展和总生存期,还应评估神经认知轨迹、衰弱转变、类固醇暴露、治疗相关感染、原发性玻璃体视网膜淋巴瘤的视觉结局和患者报告的生活质量。
结论
PCNSL是一种生物学独特且临床具有挑战性的CNS淋巴瘤,以B细胞受体和Toll样受体信号反复激活、NF-κB通路依赖、免疫逃逸和对CNS微环境的适应为特征。免疫功能正常PCNS-DLBCL与MCD/C5遗传程序密切相关,被归类于WHO-HAEM5免疫豁免部位大B细胞淋巴瘤谱系。HD-MTX为基础诱导仍是合格患者一线治疗的基础,但复发、治疗相关神经毒性以及老年或体弱患者治疗选择有限仍是主要障碍。
基因组分析、多基因和基于甲基化的液体活检以及靶向治疗的最新进展重塑了PCNSL的诊断和治疗格局。MYD88 L265P仍是重要的微创标志物,但更广泛的ctDNA平台可捕获CD79B和其他反复改变,支持分子分类,并实现纵向残留病评估。BTK抑制剂、免疫调节剂、免疫检查点抑制剂、mTOR抑制和CD19导向的CAR-T治疗已扩展了R/R疾病的治疗可能性。CAR-T治疗在有经验的中心越来越多地被整合,尽管最佳测序、持久性和ICANS和TIAN的管理需要进一步研究。
PCNSL的未来管理可能取决于整合临床体能、神经认知风险、分子特征、液体活检动力学和治疗可及性。需要一种分子信息丰富但临床务实的方法,以改善生存同时保护神经功能和生活质量。
参考文献
Ann Hematol . 2026 Jul 29;105(10):434. doi: 10.1007/s00277-026-07216-5.