深度解析医学证据,lxfs.net为你支撑决策
简明总结
本综述梳理胰腺导管腺癌直接靶向RAS治疗从罕见KRAS G12C抑制,到常见G12D选择性抑制、蛋白降解及多选择性RAS活性态抑制的发展。Daraxonrasib在RASolute 302Ⅲ期研究中,使既往治疗RAS G12突变患者的中位总生存期由6.6延长至13.2个月,无进展生存期由3.5延长至7.3个月。G12D抑制剂及降解剂也进入随机研究,但早期单臂方案的缓解率不能直接比较或替代生存证据。配对ctDNA研究发现,daraxonrasib治疗后耐药可伴KRAS扩增及MAPK、RTK、PI3K通路改变;细胞状态可塑性及微环境变化则需要组织层面补充研究。临床分子评估可能需要涵盖KRAS亚型、共突变、等位基因剂量、克隆性及竞争驱动因素,但连续ctDNA指导换药仍待前瞻性验证。
原文临床问题框
直接靶向RAS治疗在胰腺导管腺癌中的新兴作用是什么?
直接靶向RAS已在胰腺导管腺癌中从概念验证进展至Ⅲ期临床验证。Daraxonrasib在既往接受治疗的转移性疾病中显示优于化疗的生存获益,多种KRAS G12D选择性抑制剂及降解剂也正在较早治疗阶段接受随机评估。因此,分子分析对治疗选择日益重要,但等位基因特异性、多选择性、降解及联合策略的最佳序贯方式仍待明确。
摘要
超过90%的胰腺导管腺癌(PDAC)由致癌性RAS信号驱动,最常通过KRAS突变实现,但数十年来,直接药理抑制这一主要致癌驱动因素始终难以实现。KRAS G12C抑制剂首次确立突变KRAS在临床上可成药,但这一等位基因发生率低,限制了其对更广泛PDAC人群的适用性。此后,治疗格局扩展至KRAS G12D选择性抑制剂、多选择性活性态RAS〔RAS(ON)〕抑制剂、靶向蛋白降解剂及基于机制的联合策略。
尤其是daraxonrasib(RMC-6236)为直接RAS抑制提供了随机Ⅲ期验证。RASolute 302将500例既往接受治疗的转移性PDAC患者随机分配至daraxonrasib或研究者选择的化疗。在预先规定的RAS G12人群中,中位总生存期13.2对6.6个月(风险比0.40),中位无进展生存期7.3对3.5个月(风险比0.45)。与此同时,KRAS G12D抑制剂及降解剂正进入随机一线及后续治疗研究,扩大RAS靶向治疗的潜在覆盖范围。
但耐药仍是重大挑战,可能由KRAS扩增、丝裂原活化蛋白激酶(MAPK)或磷脂酰肌醇3激酶(PI3K)通路再激活、受体酪氨酸激酶信号、表型可塑性及肿瘤微环境重塑引起。这些观察推动了旨在加深通路抑制、阻止适应性信号及利用治疗诱导脆弱性的合理联合策略。本综述总结PDAC中RAS靶向治疗的生物学依据及不断发展的临床证据,讨论新兴耐药机制和联合方法,以及决定其融入PDAC常规管理的分子检测要求和临床考量。
引言
PDAC仍是最致命的实体恶性肿瘤之一,死亡数接近发病数。全球癌症观察站2024年估计,全球胰腺癌新发531,318例、死亡490,786例,发病率排第11位,癌症死亡排第6位,占全部癌症死亡5.0%。尽管生存随时间改善,但占半数以上的远处转移期疾病,5年生存率仍仅3%。这一不成比例的死亡负担,强调更有效系统治疗的必要性,尤其在转移性疾病中。
致癌性RAS通路激活是PDAC的定义性分子特征。超过90%肿瘤存在RAS激活突变,主要为KRAS第12密码子变体。药理靶向RAS的历史困难,使KRAS成为核心却长期难以企及的靶点。KRAS G12C抑制剂首次在临床证明突变KRAS可直接成药,但G12C仅见于约1%~2%的PDAC,极大限制人群层面的影响。因此,开发转向更常见的KRAS G12D、多选择性RAS(ON)抑制、靶向蛋白降解及合理联合。Ⅲ期RASolute 302显示,daraxonrasib较研究者选择的化疗改善既往治疗转移性PDAC生存,使该领域超越概念验证。
因此,核心临床问题不再是能否靶向RAS,而是如何在不同分子亚群和治疗阶段部署各种RAS策略。新兴治疗谱涵盖等位基因特异性抑制、活性态多选择性阻断及靶向降解,对分子筛选、抑制深度与广度及耐药均有不同意义。本文讨论PDAC直接RAS/KRAS靶向的药理基础和临床证据,以及联合策略、耐药机制和纳入常规照护的转化要求。
RAS(ON)/RAS(OFF)药理学
RAS蛋白是分子开关,在无活性二磷酸鸟苷(GDP)结合态与活性三磷酸鸟苷(GTP)结合态间循环。受体酪氨酸激酶(RTK)激活后,SOS家族鸟嘌呤核苷酸交换因子促进核苷酸交换及GTP装载;GTP酶激活蛋白(GAP)加快GTP水解,使RAS返回无活性GDP结合态(图1)。致癌性KRAS替换,尤其第12密码子替换,损害内在及GAP刺激的GTP水解,使KRAS偏向GTP活性态,持续激活RAF–丝裂原活化蛋白激酶激酶(MEK)–细胞外信号调节激酶(ERK)及PI3K–蛋白激酶B(AKT)–雷帕霉素机制靶蛋白(mTOR)等主要效应通路。在PDAC中,持续RAS信号促进增殖、生存、代谢适应、间质重塑及逃逸。KRAS G12D、G12V、G12R占主导,G12C仅占少数。
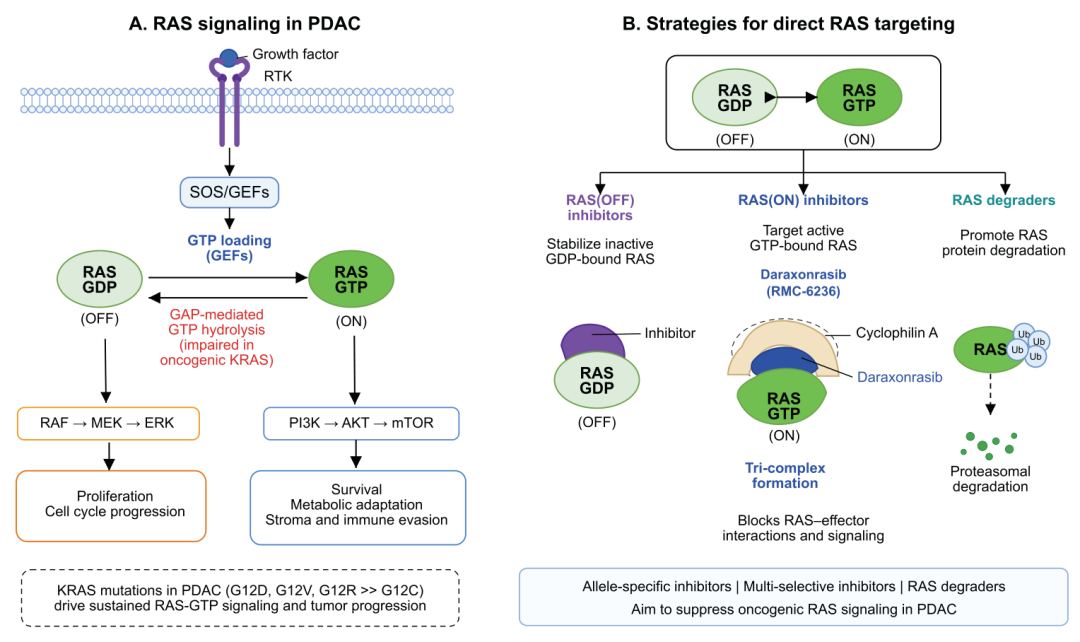
图1|PDAC中的RAS信号及直接靶向策略。
历史上KRAS被认为“不可成药”,原因包括对鸟嘌呤核苷酸亲和力高、可成药表面口袋有限、开关区构象动态及适应性信号网络。共价KRAS G12C抑制剂的开发表明,仍可通过药物利用突变及构象依赖口袋。但G12D等常见PDAC变体缺乏G12C共价抑制所需的反应性半胱氨酸,推动了其他等位基因特异性、多选择性RAS抑制剂及靶向降解剂的开发。
这些方法参与RAS信号循环的方式根本不同。RAS(OFF)抑制剂优先结合无活性GDP态,因此依赖核苷酸循环产生可供药物接近的RAS池。RTK–SOS适应性激活可增加RAS–GTP装载,再激活MAPK,部分通过野生型RAS亚型代偿性激活实现。相反,RAS(ON)抑制剂直接结合具有信号能力的GTP结合态RAS。Daraxonrasib(RMC-6236)是多选择性RAS(ON)抑制剂,与RAS–GTP及亲环蛋白A形成非共价三元复合物。该作用产生涉及RAS开关区的药物诱导复合结合界面,通过空间位阻阻断RAS–效应蛋白相互作用,抑制多种突变及野生型RAS信号。在PDAC中,这种多选择性抑制可能特别重要,可减少对单一KRAS等位基因的依赖,并可能限制其他RAS蛋白介导的旁路信号。
靶向蛋白降解是机制不同的策略。双功能降解剂不依赖持续靶点占据,而是将E3泛素连接酶募集至突变KRAS,促进KRAS–降解剂–E3连接酶三元复合物形成、KRAS泛素化及随后蛋白酶体降解。例如,G12D选择性降解剂ASP3082募集von Hippel–Lindau(VHL),清除KRAS G12D蛋白,在临床前PDAC模型中持续抑制下游ERK、AKT及S6信号。这种事件驱动机制可能比传统占据驱动抑制提供更持久通路抑制,但临床优势仍待确立。
直接RAS/KRAS靶向治疗的演变
PDAC直接KRAS抑制的临床验证始于罕见G12C等位基因。索托雷塞及阿达格拉西布在既往治疗G12C突变PDAC中产生客观缓解,确立可成药性。但G12C仅占约1%~2%的胰腺癌,开发迅速转向更常见G12D。
KRAS G12D已成为等位基因特异性开发的主要焦点。MRTX1133为强效、选择性、非共价G12D抑制提供临床前原理验证,并进入首次人体研究,但未进展至Ⅱ期。当前管线机制多样:zoldonrasib是G12D选择性RAS(ON)抑制剂,GFH375/VS-7375及INCB161734同时结合活性和无活性G12D。HRS-4642采用静脉脂质体递送以提高肿瘤暴露,与吉西他滨/白蛋白结合型紫杉醇联合显示临床活性。多种药物已进入随机Ⅲ期。
靶向蛋白降解提供另一G12D策略。Setidegrasib(ASP3082)将E3泛素连接酶募集至KRAS G12D,促进蛋白酶体清除,而非持续占据靶点。首次人体数据显示,G12D突变实体瘤包括PDAC出现靶点降解及抗肿瘤活性。Setidegrasib已进入随机Ⅲ期,联合改良氟尿嘧啶、亚叶酸、伊立替康、奥沙利铂(mFOLFIRINOX),或脂质体伊立替康、奥沙利铂、亚叶酸、氟尿嘧啶(NALIRIFOX)作为一线治疗。该策略将直接KRAS治疗从状态选择性抑制拓展至事件驱动的突变蛋白清除。
多选择性RAS(ON)抑制是覆盖更广的策略。Daraxonrasib通过亲环蛋白A依赖三元复合物机制,靶向多种致癌变体及野生型具有信号能力的RAS–GTP。RASolute 302的Ⅲ期成功,首次证实直接RAS抑制可随机改善既往治疗转移性PDAC生存。目前也在一线转移及切除后环境评估。总体上,该领域从罕见等位基因抑制,发展至常见等位基因靶向、降解及更广RAS阻断;关键是如何让抑制广度及持久性与PDAC生物学匹配(图2)。
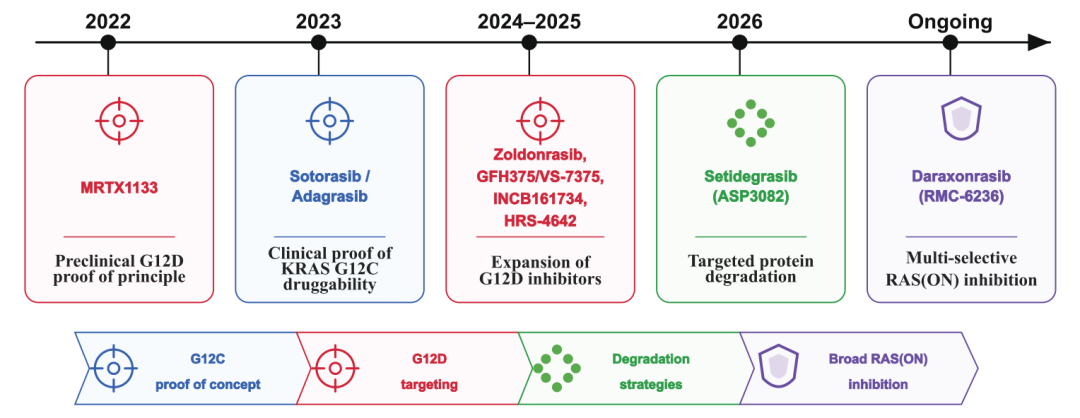
图2|PDAC直接RAS靶向治疗策略的发展时间线。
PDAC中RAS/KRAS靶向治疗的临床证据
直接RAS靶向证据涵盖早期单臂队列、会议报告至随机Ⅲ期。各研究治疗线数、分子资格、既往治疗、剂量、可评估人群、缓解确认及随访不同,跨试验数值比较可能误导。客观缓解率(ORR)可识别抗肿瘤活性,但不应跨药物或治疗场景当作无进展生存期(PFS)或总生存期(OS)的替代指标。因此,应将随机时间事件证据与初步单臂信号分开解释(表1)。
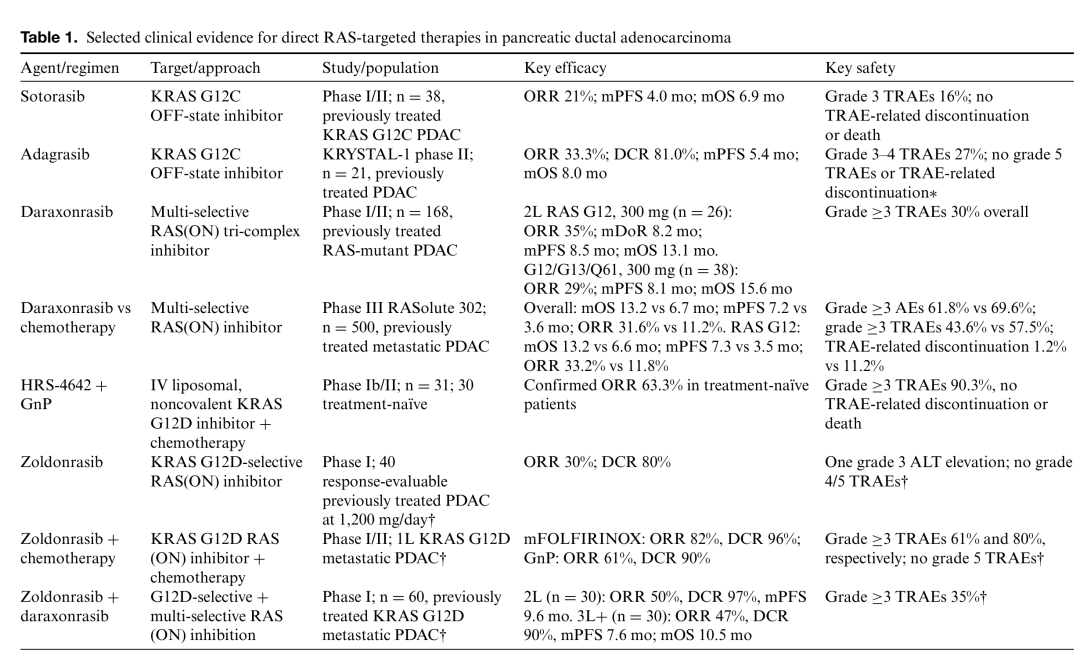
表1|PDAC直接RAS靶向治疗的部分临床证据,第一页。完整表注见续页。
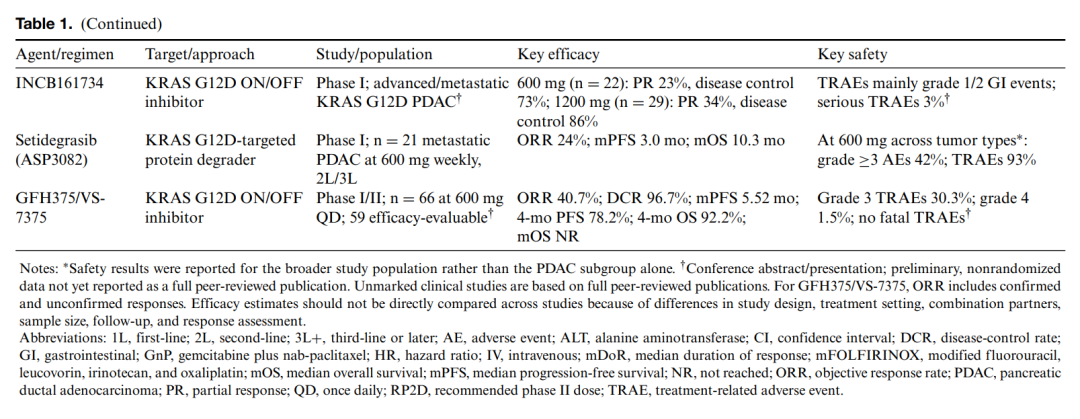
表1(续)|*安全性结果来自更广泛研究人群,而非仅PDAC亚组。†会议摘要/报告:初步非随机数据,尚未以完整同行评议论文发表。无标记研究基于完整同行评议论文。GFH375/VS-7375的ORR包括确认与未确认缓解。研究设计、治疗场景、联合药物、样本量、随访及缓解评估不同,不应直接跨研究比较疗效。缩写:1L,一线;2L,二线;3L+,三线及以后;AE,不良事件;ALT,丙氨酸氨基转移酶;CI,置信区间;DCR,疾病控制率;GI,胃肠道;GnP,吉西他滨联合白蛋白结合型紫杉醇;HR,风险比;IV,静脉;mDoR,中位缓解持续时间;mFOLFIRINOX,改良氟尿嘧啶、亚叶酸、伊立替康及奥沙利铂;mOS,中位总生存期;mPFS,中位无进展生存期;NR,未达到;ORR,客观缓解率;PDAC,胰腺导管腺癌;PR,部分缓解;QD,每日1次;RP2D,推荐Ⅱ期剂量;TRAE,治疗相关不良事件。
G12C突变PDAC中,索托雷塞及阿达格拉西布首次临床证明直接KRAS抑制可诱导肿瘤退缩。CodeBreaK 100中,索托雷塞在38例既往治疗患者中确认ORR 21%,中位PFS及OS分别4.0及6.9个月。阿达格拉西布在21例PDAC中确认ORR 33.3%,中位PFS 5.4个月、OS 8.0个月。这些研究确立直接KRAS抑制在PDAC中临床可行,但G12C罕见,限制人群适用范围。
Daraxonrasib产生最成熟的PDAC直接RAS抑制早期证据。Ⅰ/Ⅱ期中168例既往治疗RAS突变PDAC接受最高300 mg每日1次。26例二线RAS G12患者接受选定300 mg剂量,ORR 35%、中位缓解持续时间8.2个月、PFS 8.5个月、OS 13.1个月;≥3级治疗相关不良事件约30%。结果显示具有临床意义且持久的抗肿瘤活性及可管理安全性,支持每日300 mg随机评估。
国际开放标签Ⅲ期RASolute 302将500例既往治疗转移性PDAC随机分至daraxonrasib或研究者选择化疗,实现随机验证。预定RAS G12人群中双主要终点均显著改善:中位OS 13.2对6.6个月(HR 0.40),PFS 7.3对3.5个月(HR 0.45),ORR也更高(33.2%对11.8%)。相较化疗,停药特征更有利,进一步支持直接RAS抑制的临床意义。但91.8%随机患者为RAS G12,不能将总体人群阳性结果解释为已证实小样本非G12或未识别RAS改变人群疗效相当。因此,该研究首次提供多选择性RAS抑制可将早期缓解活性转化为既往治疗转移性PDAC显著生存获益的随机Ⅲ期证据。
G12D开发也加速,但多数证据仍非随机。选择性RAS(ON)抑制剂zoldonrasib(RMC-9805)初期Ⅰ期数据显示,既往治疗G12D PDAC的ORR约30%、疾病控制率80%。2026年ESMO胃肠道肿瘤大会更新联合数据,一线zoldonrasib加改良FOLFIRINOX的ORR 82%,加吉西他滨/白蛋白结合型紫杉醇为61%,疾病控制率分别96%及90%。另一项zoldonrasib联合daraxonrasib研究,二线队列(30例)ORR 50%、中位PFS 9.6个月,三线及以后队列(30例)ORR 47%、PFS 7.6个月。这些结果令人鼓舞,但仍初步、非随机,不宜与Ⅲ期作跨试验比较。
其他G12D抑制剂也有早期活性。同时靶向GDP及GTP态G12D的GFH375/VS-7375更新数据显示,既往治疗PDAC ORR 41%、疾病控制率97%、3个月PFS率83%,但随访较短。INCB161734在推荐1,200 mg每日1次的41例可评估患者中,ORR 37%、疾病控制率78%,报告分析时缓解持续及PFS尚不成熟。结果进一步确立G12D的药理可靶向性,但在成熟生存和随机确认前仍应归类为早期证据。
HRS-4642提供直接G12D抑制加化疗的同行评议证据。Ⅰb/Ⅱ期31例晚期G12D PDAC接受HRS-4642加吉西他滨和白蛋白结合型紫杉醇,其中30例未经治疗者纳入Ⅱ期评估。中位随访12.3个月,30例确认ORR 63.3%(95% CI 43.9~80.1)。≥3级治疗相关不良事件90.3%,主要为符合化疗骨架的血液学毒性,无治疗相关事件导致停药或死亡。虽缓解率值得关注,但小样本单臂及同步化疗使疗效不能归因于HRS-4642单药。
靶向蛋白降解也获得临床概念验证。Setidegrasib(ASP3082)首次人体研究中,21例转移性G12D PDAC接受选定600 mg每周剂量。ORR 24%,中位PFS 3.0个月、OS 10.3个月。数据表明,药理降解突变KRAS可转化为可测量临床抗肿瘤活性,但获益幅度及持久性需更大随机研究确认。
KRAS G12D靶向治疗
G12D是PDAC最常见KRAS替换,约40%病例存在,因此治疗机会较G12C广得多。G12D管线包括RAS(ON)、双ON/OFF态、非共价小分子抑制及靶向蛋白降解,机制各异。结合或清除突变KRAS的方式不同,对靶点暴露、联合治疗、毒性管理,以及预防/克服适应性耐药的要求也可能不同。
Zoldonrasib、HRS-4642、GFH375/VS-7375、INCB161734及setidegrasib早期研究已显示抗肿瘤活性。但设计、治疗场景、剂量、联合药物及随访异质,不宜跨试验有意义地比较缓解率。尤其一线化疗联合的缓解不能归因于KRAS药物单独贡献,后续单药队列又较小。不过,不同机制药物一致的早期活性,提供G12D在PDAC可靶向的临床证据。
开发现已迅速进入随机Ⅲ期(表2)。Zoldonrasib、INCB161734、setidegrasib及HRS-4642正联合化疗用于未经治疗转移性疾病,检验能否加深并延长既有一线方案获益。GFH375及DN022150则在既往治疗后直接与研究者选择的化疗比较,探讨后续线数选择性G12D抑制能否替代细胞毒治疗。并行策略不仅帮助确定G12D能否改善结局,还将界定治疗序列中的位置。
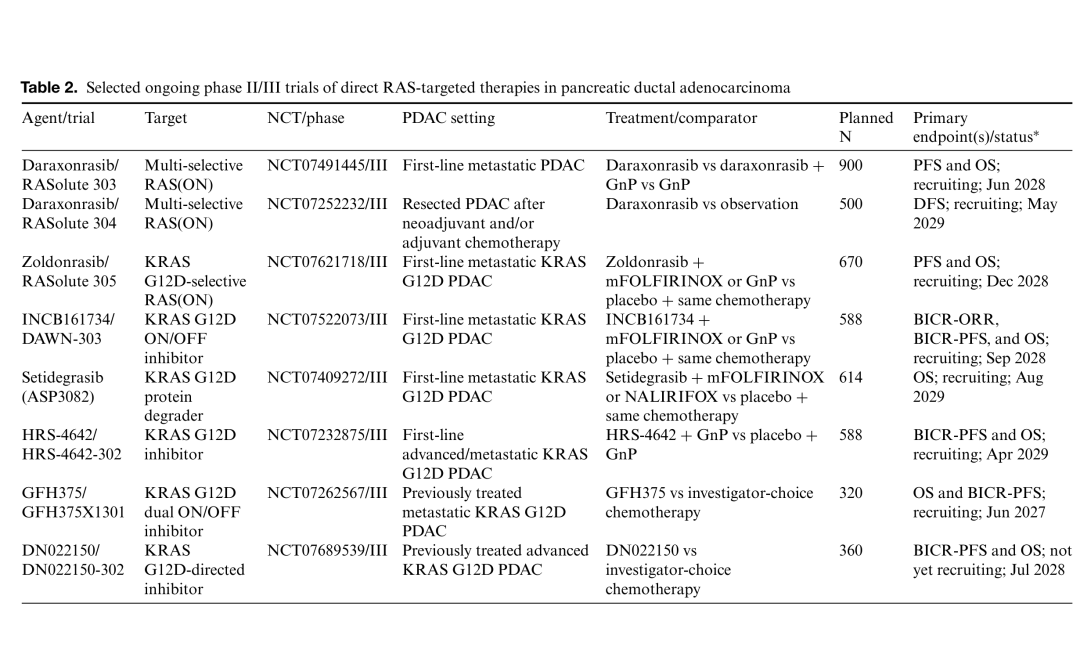
表2|PDAC直接RAS靶向治疗的部分进行中Ⅱ/Ⅲ期试验,第一页。完整表注见续页。
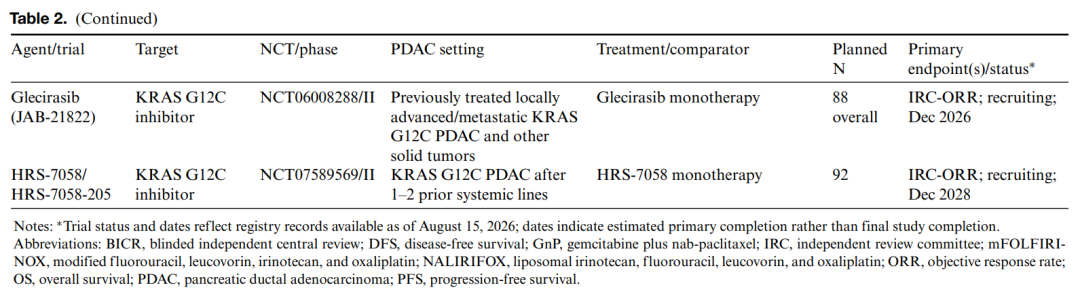
表2(续)|*试验状态及日期反映截至2026年8月15日可获得的登记记录;日期为预计主要完成日期,而非最终研究完成日期。缩写:BICR,盲态独立中心审评;DFS,无病生存期;GnP,吉西他滨联合白蛋白结合型紫杉醇;IRC,独立审评委员会;mFOLFIRINOX,改良氟尿嘧啶、亚叶酸、伊立替康及奥沙利铂;NALIRIFOX,脂质体伊立替康、氟尿嘧啶、亚叶酸及奥沙利铂;ORR,客观缓解率;OS,总生存期;PDAC,胰腺导管腺癌;PFS,无进展生存期。
因此,核心问题不再是G12D能否药理成药,而是不同场景中,哪种方式在疗效、持久性、耐受及耐药控制间平衡最好。需成熟PFS和OS,以及获得性耐药分子分析来确立各策略的相对角色;仅早期ORR难以建立治疗优先层级。
直接RAS靶向治疗的耐药
耐药正成为PDAC直接RAS治疗持久性的主要决定因素,且具有异质性及抑制剂依赖性。索托雷塞或阿达格拉西布治疗G12C PDAC后,获得性改变包括KRAS及PIK3CA突变,以及KRAS G12C、MYC、MET、EGFR和CDK6扩增。Daraxonrasib近期临床数据显示不同耐药谱。44例配对治疗前及治疗结束ctDNA中,59%检出治疗后新出现RAS相关信号改变,包括突变KRAS扩增36%、MAPK通路改变25%、RTK改变9%、PI3K改变9%。未检出获得性KRAS继发突变,提示多选择性RAS(ON)耐药可能更依赖RAS剂量增加及通路再激活,而非部分突变选择性抑制剂所见继发靶点突变。
非遗传耐药进一步增加复杂性。MRTX1133暴露的临床前PDAC模型显示,耐药与PI3K–AKT–mTOR激活、上皮–间质转化、Kras、Yap1、Myc及Cdk6基因组扩增和共同演化的转录程序相关。但细胞状态效应依赖背景,并非统一为间质态。独立谱系示踪显示,KRAS抑制可迅速富集相对耐药的经典上皮态,继而成为复发储存库。综合提示,使PDAC适应持续RAS抑制的是表型可塑性,而非单一耐药转录状态。
近期研究还发现微环境耐药。PDAC模型中,G12D抑制最初增加免疫浸润,长期治疗后这一免疫容许态消失,并出现CDK8介导耐药。CDK8促进C–X–C基序趋化因子配体2(CXCL2)分泌,抑制FAS表达,使微环境向免疫逃逸重塑。对daraxonrasib和zoldonrasib均耐药的患者来源异种移植中,也观察到CDK8升高,提示它可能是等位基因特异性及多选择性RAS(ON)抑制共享的耐药节点。药理抑制CDK8或CXCR2可在临床前模型延缓耐药,CDK8抑制还可恢复既成耐药肿瘤对细胞毒性T淋巴细胞相关蛋白4(CTLA-4)阻断的敏感性,但这些策略仍属临床前。
临床可用的框架是区分靶点层面耐药(如突变KRAS扩增、继发KRAS改变)、RTK–MAPK或PI3K通路再激活/旁路,以及细胞状态可塑性或微环境介导的非遗传逃逸(图3)。机制可在同一患者并存。ctDNA适于检出新出现的基因组改变,但无法完整描述转录状态或微环境重塑。因此,条件允许时应以包含RNA、蛋白或空间分析的配对组织研究补充纵向ctDNA,区分基因组通路再激活与表型/微环境适应。
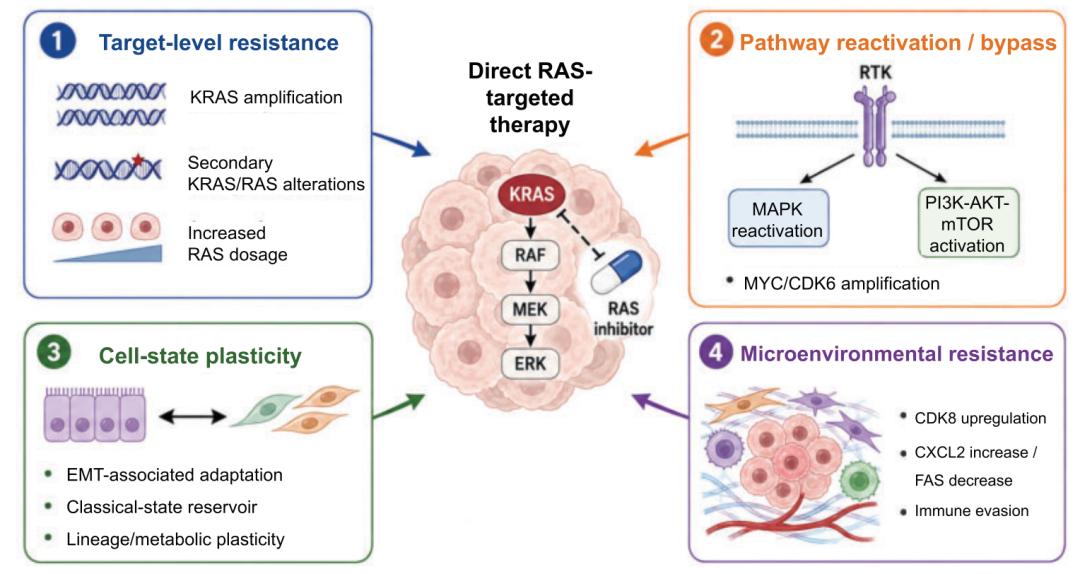
图3|PDAC直接RAS靶向治疗的耐药。
耐药异质性也不支持通用挽救联合。Daraxonrasib耐药临床前模型中,耐药机制为靶向RTK、DNA损伤应答或互补RAS依赖的联合提供依据,包括daraxonrasib加zoldonrasib。这支持耐药机制指导,而非经验性增强通路抑制。未来试验应纳入纵向分子取样,前瞻检验耐药标志物能否指导联合或序贯治疗。为优化持久性,明确治疗前、缓解期及进展时的机制,最终可能与识别最初RAS突变同样重要。
联合策略
联合治疗可能是提高PDAC RAS靶向治疗深度及持久性的核心。适应性通路再激活、RAS信号增加、平行生存依赖及微环境重塑均可限制单药持续缓解。近期耐药研究支持机制驱动方法,选择联合药物以抑制反复出现的RAS信号、利用RAS抑制诱导的脆弱性,或截断特定旁路,而非简单增加非特异性细胞毒性。
与化疗联合是临床进展最快的策略。HRS-4642加吉西他滨/白蛋白结合型紫杉醇,以及zoldonrasib加mFOLFIRINOX或吉西他滨/白蛋白结合型紫杉醇的早期研究显示令人鼓舞的一线活性,但单臂设计不能分离靶向药贡献。因此,多项随机Ⅲ期正在评估daraxonrasib、zoldonrasib、INCB161734、setidegrasib及HRS-4642与现代化疗骨架联合。这些研究将确定靶向治疗是否应增强而非替代一线细胞毒治疗。
Daraxonrasib进展患者的配对ctDNA分析发现,突变KRAS扩增及RTK、MAPK、PI3K改变是反复出现的获得性耐药机制,部分随后经临床前PDAC模型验证。这支持联合RTK治疗、DNA损伤应答抑制剂及强化直接RAS阻断。Daraxonrasib在部分PDAC模型提高细胞表面HER2表达,与德曲妥珠单抗联合活性增强;EGFR/MET靶向埃万妥单抗在RTK依赖模型延长肿瘤控制。Daraxonrasib加zoldonrasib在临床前更深、更持久抑制RAS通路,在既往治疗G12D转移性PDAC中也显示初步临床活性。这些观察支持标志物指导的联合,而非通用的纵向通路双药。
RAS抑制也可能在经典MAPK通路以外产生脆弱性。G12D抑制可下调包括BRCA1、RAD51、RPA32在内的同源重组修复蛋白,使PDAC模型对聚ADP核糖聚合酶(PARP)抑制敏感。MRTX1133加奥拉帕利产生协同及持久肿瘤退缩,包括在G12D抑制耐药模型中。此外,伴KRAS扩增的daraxonrasib耐药模型对DNA损伤应答通路依赖增加,为靶向共济失调毛细血管扩张及Rad3相关蛋白(ATR)–检查点激酶1(CHK1)–WEE1轴提供进一步依据。这些仍属临床前,但说明RAS抑制可能产生可操作的附带脆弱性。
免疫联合获得更具体机制依据。KRAS抑制可短暂增加T细胞浸润,但免疫容许态可能不持久。临床前MRTX1133或daraxonrasib使PDAC对CTLA-4阻断敏感,伴调节性T细胞重编程、CD8阳性T细胞耗竭逆转及功能性三级淋巴结构形成;同一模型中,与程序性细胞死亡蛋白1(PD-1)、T细胞免疫球蛋白及黏蛋白结构域蛋白3(TIM-3)、淋巴细胞活化基因3(LAG-3)、V结构域免疫球蛋白T细胞活化抑制因子(VISTA),或肿瘤坏死因子受体超家族成员9(4-1BB/CD137)靶向联合未观察到相当获益。长期KRAS抑制期间,CDK8介导CXCL2诱导及FAS抑制也促进免疫逃逸,而CDK8抑制恢复耐药模型抗肿瘤活性并增强CTLA-4阻断。这支持机制及背景特异的免疫联合,而非经验性检查点阻断。PDAC相关临床经验也支持靶向免疫抑制微环境:CCR2/5抑制剂BMS-813160联合纳武利尤单抗及吉西他滨/白蛋白结合型紫杉醇的Ⅰ/Ⅱ期新辅助研究报告,肿瘤内单核/巨噬细胞减少,T细胞活化增强,但仍需更大研究明确临床获益。
未来方向
RAS治疗落地需要可靠且日益全面的分子分析。组织NGS仍是主要方法,在材料有限、需要快速分型或希望连续监测时,ctDNA可补充组织。但PDAC血浆与组织检测不可互换,因为ctDNA释放低可降低阴性血浆结果的敏感性。随着治疗从等位基因特异性转向更广RAS策略,临床相关分析可能需超越KRAS变体识别,包含共突变、等位基因剂量、克隆性及竞争性致癌驱动因素。连续ctDNA还可提供药效学及耐药信息,但在常规依据分子清除、持续存在或再出现指导治疗前,需要前瞻性验证。因此,应区分用于识别可操作改变及选药的基线分子分析,与用于反应或新兴耐药的连续ctDNA监测;后者仍属研究性,当前尚未确立为PDAC标准照护决策工具。
治疗格局也从后续线数概念验证转向疾病全程随机评估(表2)。Daraxonrasib当前提供既往治疗转移性PDAC最成熟Ⅲ期证据。进行中的研究评估一线联合、后续线数靶向单药及切除后治疗,结果将决定RAS治疗最佳用途是增强化疗、进展后替代细胞毒治疗,还是抑制根治性治疗后残留病。不能假设早期ORR预测生存获益,策略比较必须考虑毒性、治疗暴露、分子筛选及耐药生物学。
未来试验应优先采用富含标志物的随机设计,而非只关注疗效终点。预定基线及进展组织、连续ctDNA、RAS–MAPK抑制药效学指标及标准化进展后治疗数据,对连接结局与机制至关重要。这可明确早期分子反应是否预测持久获益、耐药是否随药物类别不同,以及等位基因特异性与多选择性抑制剂序贯是否有生物学合理性。核心挑战是将日益丰富的活性药物转化为持久、循证、临床可实施的治疗算法。
结论
PDAC直接RAS靶向已从概念验证进展至Ⅲ期验证,daraxonrasib改善既往治疗转移性疾病生存,多种G12D选择性抑制剂及降解剂正在随机试验推进。剩余挑战是明确不同分子及临床场景的最佳序贯和联合策略。纳入成熟生存终点及纵向组织、ctDNA分析的标志物驱动试验,对于将RAS可成药性转化为持久、分子分层PDAC治疗算法至关重要。
文献来源
Wang E, Yao A, Sasaki M, et al. Targeting RAS in Pancreatic Ductal Adenocarcinoma: From Molecular Breakthroughs to Phase III Clinical Validation and Beyond. Journal of Clinical Question. 2026;3(4):e372. DOI: 10.69854/jcq.2026.0026.